


Być może nigdy nie słyszałeś o organicznych związkach siarki, ale prawdopodobnie doświadczyłeś ich wpływu na zapach. Są to substancje organiczne zawierające siarkę, które można znaleźć wszędzie. Występują w dziwnych, ekstremalnych miejscach, takich jak chmury międzygwiazdowe, gorące, kwaśne wulkany i głębokie rowy oceaniczne. Ale są one równie ważne tutaj, na Ziemi.
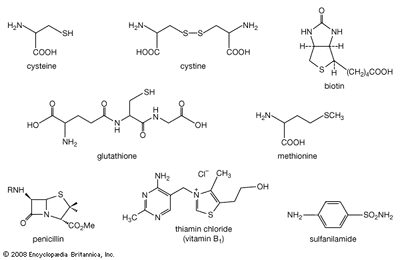
W rzeczywistości są one wbudowane w Twoje ciało. Zależy od nich każda żywa istota. Występują w postaci niezbędnych aminokwasów, takich jak cysteina, cystyna i metionina. Są to elementy budulcowe białek. Są także składnikiem glutationu, tripeptydu pomagającego kontrolować stres oksydacyjny. Działanie enzymów, koenzymów, witamin i hormonów zależy od cząsteczek zawierających siarkę.
Ich zasięg sprawia, że są tak przydatne. Nie są one jedynie potrzebą biologiczną. To chemiczne kameleony. Ta zdolność adaptacji wyjaśnia, dlaczego dobrze się rozwijają w tak różnorodnych środowiskach. Od zimnej próżni kosmicznej po ciepło wulkanu, chemia siarki trwa.
Podstawa biologiczna
Dlaczego ich potrzebujemy? Ponieważ życie opiera się na złożonych interakcjach. Siarka zapewnia wyjątkową stabilność, której węgiel i wodór nie zawsze mogą zapewnić. Kiedy siarka łączy się z węglem, tworzy struktury, które można łatwo rozbić i zreformować. Jest to kluczowa właściwość enzymów. Dzięki temu mogą katalizować reakcje bez ulegania zniszczeniu.
Spójrzmy na metioninę. Jest to niezbędny aminokwas. Twoje ciało nie jest w stanie tego wyprodukować. Musisz to zdobyć z pożywienia. Bez tego synteza białek ustaje. Cysteina jest do niej podobna. Tworzy mostki dwusiarczkowe. Wiązania te utrzymują białka w prawidłowym kształcie. Nieprawidłowo złożone białko nie działa. Może powodować chorobę. Zatem te połączenia nie istnieją tylko tam. Są aktywnymi uczestnikami.
Poza ciałem
Historia nie kończy się na biologii. Związki te odkryto także w kosmosie. Astronomowie znajdują je w obłokach międzygwiazdowych. Sugeruje to, że składniki życia tam są, unosząc się w ciemności. To jest wskazówka. Szepcze, że chemia jest uniwersalna.
Potem są wulkany. Gorący, kwaśny i ostry. Magazynowane są tam organiczne związki siarki. Wykazują odporność. Dostosowują się do ciśnienia i ciepła. To czyni je interesującymi dla biologów badających ekstremofile. Jak organizmy rozwijają się tam, gdzie inne umierają? Odpowiedź często leży w chemii siarki.
Podobne procesy zachodzą w głębokich oceanach. Kominy hydrotermalne wyrzucają wodę bogatą w minerały. Organiczne związki siarki pomagają wypełnić lukę między chemią nieożywioną a wczesnym życiem. Mogły być pierwszymi cząsteczkami, które utworzyły złożone struktury.
Solidny gwint
Co łączy te różne fakty? Pierwiastkiem jest siarka. To powszechne. Ona jest reaktywna. Jest uniwersalny. Badając organiczne związki siarki, naukowcy dowiadują się więcej o pochodzeniu życia. Uczą się o chemii wszechświata. Uczą się chronić własne komórki przed uszkodzeniem.
Glutation jest dobrym przykładem. To jest tripeptyd. Zawiera cysteinę. Neutralizuje wolne rodniki. Bez tego komórki rozpadłyby się szybciej. To jest mechanizm obronny. Tarcza. Wszystko to zależy od specjalnych właściwości siarki.
Różnorodność miejsc – przestrzeń, wulkany, oceany, ciała – pokazuje pewien wzór. Siarka jest elementem jednoczącym. Ona wiąże

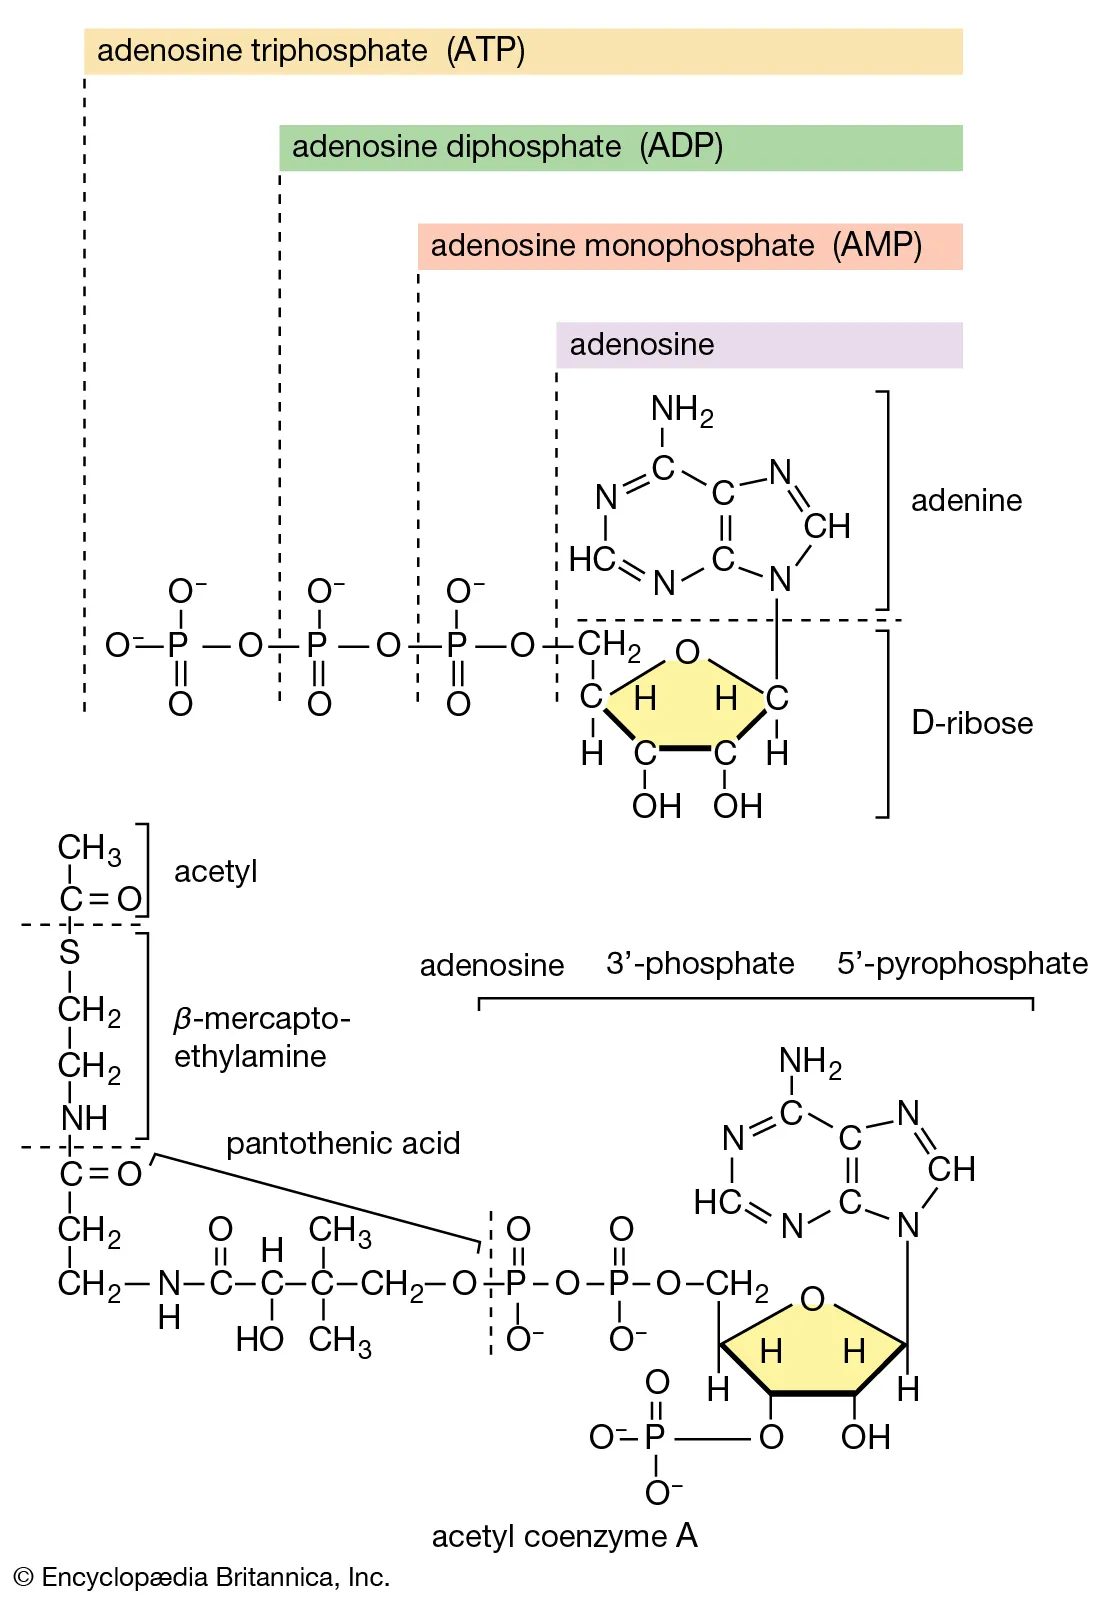

Życie opiera się na siarce. Stanowi około 2% suchej masy ciała. Bez tego mechanizmy biologiczne ustają. Widzimy to w koenzymie A, który dostarcza energię do metabolizmu komórkowego. Jest obecny w biotynie i tiaminie. Jest częścią struktury insuliny i oksytocyny. Nawet enzymy wiążące azot w glebie zależą od siarki. To nie tylko śladowe ilości. Jest to warunek konieczny.
Ale historia siarki jest podzielona na dwie części.
Z jednej strony śmierdzi. Proste związki siarkoorganiczne, takie jak tiole, są obrzydliwe dla ludzi i większości zwierząt. Wyłapujemy je w niewiarygodnie niskich stężeniach. Niektóre gatunki wykorzystują te związki jako wydzieliny ochronne. Inne są wynikiem zanieczyszczeń. Kiedy spalamy paliwa kopalne bogate w siarkę, powietrze staje się kwaśne. Woda nabiera nieprzyjemnego zapachu. Jest to chemiczne przypomnienie o toksyczności.
Z drugiej strony – przyjemność.
Ta sama klasa cząsteczek, które pachną jak zgniłe jaja, określa profil smakowy niektórych z najlepszych potraw na świecie. Czosnek. Cebula. Szczypiorek. Por. Brokuł. Kapusta. Rzodkiewka. Asparagus. Grzyby Portobello. Musztarda. Trufle. Nawet kawa i ananas zawierają nuty siarki. Tutaj nie są to substancje zanieczyszczające. Są to substancje aromatyczne. To prezenty smakowe.
Od wojny do medycyny
Różnorodność związków siarki wykracza daleko poza biologię. Weź pod uwagę gorczycę (siarczek bis(β-chloroetylu)). To potężny chemiczny środek bojowy. Jedna cząsteczka może zniszczyć tkankę. To jest broń masowego rażenia.
Jednak w rękach farmaceutów siarka staje się tarczą. Sulfonamid, jeden z pierwszych leków sulfonamidowych, wykorzystuje siarkę do zwalczania infekcji. Penicylina w swojej podstawowej strukturze zawiera siarkę. Cefalosporyny również go zawierają. Są to cenne antybiotyki. Uratowali miliony istnień ludzkich. Różnica leży w kontekście molekularnym. Ten sam żywioł, który zabija, może leczyć.
Syntetyczne zastosowania związków siarkoorganicznych
Poza przyrodą i medycyną syntetyczne związki siarki organicznej napędzają nowoczesny przemysł. To nie tylko niszowa chemia. To są podstawowe materiały.
- Polisulfony : Są to polimery obojętne. Stosowane są w przezroczystych osłonach twarzy noszonych przez astronautów. Dlaczego siarka? Zapewnia odporność na wysokie temperatury i środki chemiczne.
- Politiofeny : Materiały te przewodzą prąd elektryczny podobnie jak metale. Odgrywają kluczową rolę w rozwoju elektroniki organicznej.
- Środki chemiczne stosowane w rolnictwie : Insektycydy często opierają się na strukturach zawierających siarkę, które zabijają szkodniki bez szkody dla upraw.
- Rozpuszczalniki : Sulfotlenek dimetylu (DMSO) jest silnym rozpuszczalnikiem w badaniach chemicznych. Dwusiarczek węgla jest również kluczowym składnikiem.
- Dodatki przemysłowe : Od barwników po składniki oleju smarowego, związki siarki poprawiają wydajność.
- Produkcja wiskozy : Do wytworzenia tego półsyntetycznego włókna wykorzystuje się substancje pochodzące z chemii siarki organicznej.
W laboratorium związki te są cennymi odczynnikami. Są szeroko stosowane do syntezy nowych związków. Pozwalają chemikom
Dlaczego siarka zachowuje się inaczej niż tlen?
Chemia siarki przypomina równoległy wszechświat znanych związków organicznych, z którymi spotykamy się na co dzień. Chociaż tlen i azot dominują w drugim okresie układu okresowego, siarka zajmuje mocne miejsce w trzecim okresie. To przejście w dół zmienia wszystko. Nie chodzi tylko o masę atomową, ale także o bezwzględny rozmiar fizyczny orbitali biorących udział w wiązaniu. Siarka wykorzystuje orbitale 3s i 3p, a czasami 3d. Są znacznie większe i bardziej rozproszone pod względem objętości w porównaniu do kompaktowych orbitali 2s i 2p używanych przez tlen i azot.
Większe orbitale oznaczają, że zewnętrzne elektrony walencyjne znajdują się dalej od jądra atomu. Dodatni ładunek jądra nie spaja ich tak mocno. Elektrony te są bardziej polaryzowalne. Łatwiej je odkształcić. Wiążą się z odczynnikami elektrofilowymi wcześniej i łatwiej niż lżejsze pierwiastki, co wymaga ściślejszego i bardziej precyzyjnego podejścia do tworzenia wiązań.
W rozpuszczalnikach protonowych, takich jak woda lub alkohole, siarka jest słabo solwatowana. Wręcz przeciwnie, atomy tlenu są szczelnie otoczone powłoką solwatacyjną. Aby reakcja zaszła, cięższe heteroatomy, takie jak siarka, muszą przedrzeć się przez tę otoczkę. Ich wysoka polaryzowalność w połączeniu ze słabą solwatacją daje im niesamowitą reaktywność. Stają się skutecznymi nukleofilami. Oczywiście ostatecznie tworzą silniejsze więzi. Ale droga do tego w przypadku siarki jest łatwiejsza.
Wiązanie tioli z metalami
Ta reakcja może mieć realne konsekwencje. Dwuwartościowe związki siarki łatwo wiążą się z metalami ciężkimi. Tiole (zawierające grupę „SH”) i siarczki (zawierające grupę „S”) wiążą się ze srebrem, rtęcią, ołowiem i kadmem.
To powinowactwo jest tak silne, że tiole mają inną nazwę: merkaptany. Termin pochodzi od łacińskiego słowa mercurium captans, które oznacza „wychwytywanie rtęci”. Historycznie rzecz biorąc, właściwość ta była wykorzystywana w leczeniu zatrucia rtęcią. Siarka wychwytuje i neutralizuje metale toksyczne.
Życie również zależy od tego wiązania. Podstawą ich funkcjonowania jest oddziaływanie siarki dwuwartościowej z jonami takimi jak żelazo, molibden, cynk i miedź. Są ważne dla metaloenzymów. Weźmy na przykład cytochrom c. Siarka reszty metioniny bezpośrednio koordynuje się z żelazem hemu. Białka żelazowo-siarkowe opierają się na siarce cysteinowej, która wiąże żelazo. Enzymy zawierające molibden często wykorzystują kofaktory ditiolowe. Bez elastycznych wiązań siarkowych te biologiczne maszyny nie mogą funkcjonować.
Porównanie chalkogenów
Pomocna może być obserwacja sąsiadów siarki. Tlen znajduje się bezpośrednio nad nim. Selen znajduje się bezpośrednio pod nim. Tworzą rodzinę zwaną chalkogenami. Ich podobieństwo strukturalne jest uderzające.
Alkohol (R-OH) jest spokrewniony z tiolem (R-SH) i selenolem (R-SeH). Eter (R-O-R) przekształca się w siarczek (R-S-R) i selenek (R-Se-R). Ketony przekształcają się w tiony (R-C(=S)-R) lub selenony (R-C(=Se)-R). Nadtlenki przekształcają się w disulfidy (R-SS-R) lub diselenki (R-SeSe-R). Nawet sole naładowane mają ten wzór: oksoniowy (R3O+), sulfonowy (R3S+) i selenowy (R3Se+).
Jednak podobieństwa kończą się tam, gdzie właściwości się różnią. Różnica jest oczywista.
Kwasowość, zapach i lotność
Tiole są silniejszymi kwasami niż ich alkoholowe odpowiedniki. Wiązanie S–H jest słabsze niż wiązanie O–H. Większy atom siarki rozprowadza powstały ładunek ujemny lepiej niż tlen. Ułatwia to usunięcie protonu. Z tego samego powodu kwasowość selenoli jest jeszcze wyższa niż tioli.
Wiązanie wodorowe opowiada zupełnie inną historię. Wiązania wodorowe SH są znacznie słabsze niż OH. Dlatego tiole są bardziej lotne. Ich temperatura wrzenia jest niższa. Metanotiol wrze w temperaturze 6 ° C (43 ° F). Metanol ma temperaturę wrzenia 66°C (151°F). To ogromna różnica spowodowana siłami międzycząsteczkowymi.
Potem pojawia się zapach. Tiole i siarczki o niskiej masie cząsteczkowej są znane ze swojego nieprzyjemnego zapachu. Są bardzo nieprzyjemne. Selenole mają tę samą cechę. Wrażenie to zmienia się w zależności od stężenia – niektóre związki zawierające siarkę pachną przyjemnie w małych ilościach, ale są nieprzyjemnie w dużych dawkach. Ale ogólnie zapach związków zawierających siarkę jest nieprzyjemny. Być może jest to ewolucyjny system ostrzegania.
Różnica w stabilności i reaktywności
Dwusiarczki i diselenki są znacznie trwalsze niż nadtlenki. Reaktywność soli sulfoniowych i selenowych jest znacznie niższa niż analogów tlenu. Jednakże proste związki tiokarbonylowe (C=S) i selenokarbonylowe (C=Se) są znacznie bardziej reaktywne niż standardowe związki karbonylowe (C=O).
P
Analiza siarki wymaga czegoś więcej niż tylko standardowych testów organicznych. Trzeba szukać tego, co jest unikalne dla siarki. W spektrometrze mas cząsteczki zwykle zawierają ładunek na atomach siarki, co daje silny sygnał. Wyraźny pik przy 4,4% dla siarki-34 (cięższego izotopu za popularną siarką-32) wskazuje na obecność siarki. To niezawodny chemiczny odcisk palca.
Jądrowy rezonans magnetyczny (NMR) może również wykryć organicznie związaną siarkę-33. Jest to jednak jeszcze trudniejsze zadanie. Izotop ten jest rzadki, występuje w ilości zaledwie 0,76%, a moment magnetyczny jest słaby. Protony lub węgiel-13 są łatwiejsze do odczytania. Sera-33 zmuszona jest walczyć o uwagę.
Dlaczego to jest ważne? Ponieważ nawet niewielkie ilości siarki w ropie naftowej mogą uszkodzić katalizatory i powodować nieprzyjemny zapach w rafineriach. Mówimy o stężeniach tak niskich jak 10 ppb (części na miliard). Chociaż takich poziomów nie można wykryć zapachem, mogą one mieć katastrofalny wpływ na procesy chemiczne. Aby wyłapać te duchy, analitycy wykorzystują chromatografię gazową i specjalne detektory. Detektory chemiluminescencji siarki lub emisji atomowej zaczynają świecić, gdy wykryją niewielkie ilości siarki, ignorując wszystko inne wokół nich.
Organiczne dwuwartościowe związki siarki
Kiedy siarka jest związana tylko z dwoma innymi atomami, przechodzimy do obszaru siarki dwuwartościowej. Związki te zachowują się inaczej niż ich cztero- lub sześciowartościowi krewni. Są reaktywne, często niestabilne i stanowią kluczowe elementy w wielu procesach biologicznych i przemysłowych.
Merkaptany
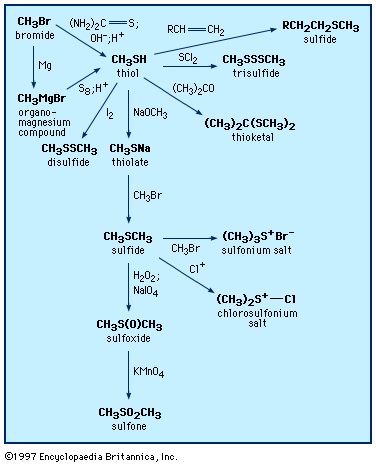
Merkaptany są siarkowymi analogami alkoholi. Zastąpienie tlenu siarką daje merkaptan. Mają ostry zapach. Zapach zgniłych jaj, dezodorantu skunksa, ulatniającego się gazu. Ludzki nos jest na nie niezwykle wrażliwy, dlatego dodajemy je do bezbarwnych gazów jako ostrzeżenie przed niebezpieczeństwem. Ale oprócz zapachu merkaptany stymulują reakcje chemiczne. Tworzą mostki dwusiarczkowe w białkach, utrwalając ich strukturę. Zniszczenie tych mostków prowadzi do denaturacji białka. Merkaptany są trudne do przetworzenia w laboratorium, ale są potężnymi narzędziami syntezy.

Jak nazywają się tiole i dlaczego pachną jak skunks?
Tiole są siarkowymi analogami alkoholi. Cząsteczki alkoholu zawierają wiązania tlenowe i wodorowe, ale w tiolach tlen zastępuje się siarką, tworząc grupę -SH. Chemicy nazywają te związki tiolami. Nazwa pochodzi od słowa „merkaptan”, ponieważ silnie wiążą rtęć. Pracując z tymi substancjami, zetkniesz się z trzema różnymi systemami nazewnictwa.
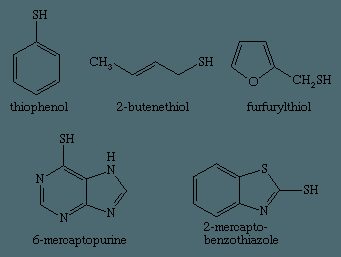
Najbardziej powszechnym sposobem jest dodanie przyrostka -tiol do nazwy węglowodoru macierzystego. Weźmy jako przykład CH3CH2CH2CH2SH. To tylko butanotiol. Jeśli grupa -SH jest łańcuchem bocznym, a nie szkieletem, można użyć przedrostka mercapto-. Typowym przykładem jest kwas merkaptooctowy (HSCH2COOH), w którym do głównej struktury przyłączona jest grupa siarkowa. Trzeci system zastępuje „o” w nazwach związków zawierających tlen literą „tio”. To przekształca fenol w tiofenol, dokładniej znany jako benzanotiol (C6H5SH).
Związki te to nie tylko ciekawostki laboratoryjne. Są głęboko wplecione w biologię i życie codzienne.
Naturalne sprężyny i połączenie skunksa
W przyrodzie występuje duża liczba tioli. Struktury aminokwasu cysteiny i przeciwutleniającego glutationu opierają się na wiązaniach siarka-wodór. Najbardziej znanym przykładem jest jednak defensywa. Spraye Skunk zawierają 2-buteno-1-tiol. Jest bardzo aktywny. Jest ostry.
Ludzki oddech również chwilowo staje się fabryką tioli. Jedzenie wystarczającej ilości czosnku uwalnia 2-propano-1-tiol, znany również jako merkaptan allilowy. Jeśli pijesz kawę, być może znasz furfurylotiol. Jest to jeden z głównych składników, który nadaje świeżo parzonej kawie bogaty i atrakcyjny aromat.
Zapach tioli o niskiej masie cząsteczkowej jest zwykle nieprzyjemny. Mają silny zapach skunksa lub zgniłych jaj i mogą być wyczute przez ludzi w stężeniach w powietrzu tak niskich jak 0,5 ppb. Etanotiol i benzanotiol są wykrywane przy tym niskim progu wykrywalności.
Ta wrażliwość pomaga zapewnić bezpieczeństwo. Sam gaz ziemny jest bezwonny. Aby zapobiec niewykryciu wycieków, producenci dodają środki zapachowe. Jednym z takich środków jest 2-metylo-2-propano-1-tiol. Pełni funkcję systemu ostrzegawczego. Jeśli pojawi się zapach, oznacza to wyciek.
Złożone zapachy i zastosowania medyczne
Nie wszystkie tiole brzydko pachną. Kontekst ma znaczenie. Wino Sauvignon Blanc zawiera 4-merkapto-4-metylopentan-2-on (C6H12OS). W małych ilościach nadaje przyjemne tropikalne nuty. Wraz ze wzrostem stężenia zapach staje się nieprzyjemny. To delikatna równowaga.
Oprócz nieprzyjemnych zapachów i problemów związanych z bezpieczeństwem, tiole mają zastosowania przemysłowe i medyczne. 2-merkaptobenzotiazol działa jako przyspieszacz wulkanizacji gumy. Pomaga przekształcić surowy lateks w trwałe opony. Stosowany również jako inhibitor korozji.
W medycynie 6-merkaptopuryna jest lekiem na bazie tiolu. Od dziesięcioleci jest stosowany w leczeniu raka. Zakłóca syntezę DNA w szybko dzielących się komórkach. Chemia procesu jest złożona. Aplikacja jest poważna.
Obecność

Łączenie złota i siarki oraz zastosowanie nanotechnologii
Kiedy długołańcuchowe alkanotiole wchodzą w kontakt z metalicznym złotem, działają jak molekularne „zaciski krokodylkowe”. Tworzą silne wiązania, tworząc samoorganizującą się monowarstwę (SAM). Struktury te są podstawą nanotechnologii. Tworzą się na płaskich dwuwymiarowych powierzchniach i trójwymiarowych cząsteczkach złota.
Połączenie jest mocne. Złoto i siarka przyciągają się z energią około 160 kJ/mol. Zastosowanie sił ścinających van der Waalsa (10–20 kJ/mol) pomiędzy łańcuchami pozwala zachować strukturę. W przypadku funkcjonalizowanych tioli rolę odgrywają także oddziaływania dipol-dipol. Te trójwymiarowe struktury nazywane są jednowarstwowymi chronionymi klastrami (MPC). Zasadniczo są to trójwymiarowe odpowiedniki 2D SAM.
Warstwy te można tworzyć na bardzo czystym złocie. Tiole działają szybko. Dwusiarczki adsorbują wolniej, a proces adsorpcji trwa około 40 procent dłużej. Długość łańcuchów jest różna. Niektóre z nich zawierają od 3 do 24 atomów węgla. Grupy głowic można dostosować w zależności od zastosowania. Można dodać grupy rozpuszczalne w wodzie, takie jak aminokwasy i glikol polietylenowy. Alternatywnie można stosować pierścienie aromatyczne, krzem, fulereny i ferroceny.
Ta elastyczność zachęca do zastosowań w różnych dziedzinach.
* Nauka o materiałach: Nanoelektronika i cienkie warstwy.
* Chemia: Katalizatory i czujniki chemiczne.
* Biologia: Bioczujniki i dostarczanie leków.
Chemia redoks w biologii
Wymiana między tiolami i disiarczkami jest ważną reakcją redoks w biochemii. Polega na przeniesieniu elektronów. Potencjał tego układu umożliwia biologicznym środkom redukującym, takim jak NADH, rozszczepianie wiązań dwusiarczkowych. NADH posiada odpowiedni potencjał redoks dla tej funkcji.
Tutaj skupimy się na białkach zawierających cysteinę. Cysteina zapewnia grupę sulfhydrylową (tiolową). Grupa ta bierze udział w wielu procesach enzymatycznych.
Glutation (GSH) również odgrywa kluczową rolę. Zawiera grupy sulfhydrylowe w cytoplazmie. Reguluje utlenianie i redukcję. Wspomaga także transport tlenku azotu (NO). Chroni komórki przed uszkodzeniem przez wolne rodniki.
GSH reaguje z NO tworząc S-nitrozoglutation (GSNO). Cząsteczka ta hamuje agregację płytek krwi. Pomaga to w angioplastyce wieńcowej. GSNO i podobne S-nitrozotiole znajdują się w organizmie. Przechowują i transportują NO. NO reguluje wiele funkcji fizjologicznych. Jony miedzi pomagają uwalniać tlenek azotu z tych wiązań w organizmie.
Źródła siarki i ochrona enzymów
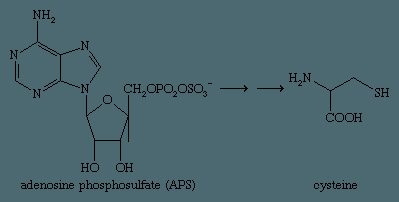
Siarka zawarta w cysteinie i innych związkach pochodzi z siarczanów znajdujących się w glebie. Komórki regenerują się i wykorzystują ten siarczan. Bezpośredni powrót do zdrowia jest trudny. Dlatego rośliny i bakterie najpierw wytwarzają fosforan adenozyny (APS).
Proces ten dzieli się na kilka etapów.
1. Redukcja grup w APS do siarczynu (SO32-).
2. Siarczyn przekształca się w siarkowodór (H2S).
3. H2S jest prekursorem cysteiny i innych organicznych związków siarki.
Enzymy również opierają się na chemii siarki w celu ochrony. Peroksydaza glutationowa zapobiega uszkodzeniom powodowanym przez wolne rodniki wodoronadtlenku lipidów. Enzym ten zawiera selen. W szczególności jego miejsce aktywne zawiera selenocysteinę.
Reakcje przebiegają według określonych cyklów.
*Enzymy redukują wodoronadtlenki.
* Po utlenieniu powstaje kwas selenonowy (RSeOH).
* Glutation przekształca go w siarczek selenylu (ESeSG).
* Inna cząsteczka glutationu reaguje, regenerując pierwotny enzym (RSeH).
* Powoduje to wytwarzanie dwusiarczku glutationu (GSSG), który jest redukowany do glutationu w celu utrzymania cyklu.
Pośrednie wiązanie siarka-selen jest bardziej reaktywne niż zwykłe wiązanie siarka-siarka. Ta efektywność jest ważna. Wolne rodniki nieustannie atakują komórki. Bez tego systemu zasilanego siarką szkody kumulowałyby się znacznie szybciej.

Siarka w królestwie zwierząt jest krótkotrwała. Rozkłada się i jest wydalany z organizmu w postaci nieorganicznych siarczanów. Ale do tego czasu aminokwasy zawierające siarkę i inne związki odgrywają w komórkach złożony dramat. Szczególną rolę odgrywają w tym tiole i ich pochodne.
Pomyśl o tiolach jako o szwajcarskim scyzorze biochemii. W formie tiolanowej (RS⁻) pełni rolę zasady. Wiąże metale w hemoglobinie, takie jak żelazo. Podczas biosyntezy lipidów związki te wymieniają grupy acetylowe. Ta ostatnia funkcja realizowana jest poprzez acetylo-CoA, gdzie siarka jest „zamknięta” w strukturze tioeterowej: CH3C(O)-SCoA.
To połączenie jest ważne. Wiązanie C(O)-S w acetylo-CoA jest słabsze niż odpowiadające mu wiązanie C(O)-O w zwykłych estrach. Dlaczego ta słabość jest przydatna? Ponieważ aniony tiolowe są doskonałymi grupami opuszczającymi. Ładunek ujemny rozkłada się na większy atom siarki. Porównaj to z małym atomem tlenu w alkoholanie. Siarka lepiej znosi ładunek. Atakuje też lepiej. To połączenie sprawia, że tiolany są doskonałymi biokatalizatorami.
Zapach przemysłu
(CH3SH) 等低分子量硫醇。 他们很头疼。它们闻起来很难闻。它们会腐蚀设备。于空气污染控制或化学加工的催化剂中毒。
不过,如果你能有效地把它们拿出来,它们就会成为资产。这些回收的硫醇可用于农用化学品和其他工业商品的制造。诀窍是在恶臭和腐蚀变成废物之前对其进行控制.
制作硫醇
1834 实验室科学家于1834您可以使烷基卤与硫脲或硫氰酸盐反应。可以将有机镁或有机锂化合物与元素硫结合。向烯烃中添加硫化氢或硫代乙酸也有效。
想要 1.2-二硫醇吗?将硫氰添加到烯烃中,然后还原产物。 Projektowanie
Co robią
Tiole pod wieloma względami zachowują się jak alkohole. W reakcji z zasadami lub innymi zasadami powstają sole. Po zmieszaniu ich z solami metali ciężkich, takich jak rtęć, ołów, srebro i miedź, tworzą się merkaptydy. Te tiolany metali nie rozpuszczają się w wodzie. Zamiast tego często rozpuszczają się w rozpuszczalnikach organicznych.
Istnieje prawdziwy test tej funkcji. Sole ołowiu dodaje się do ciekłej ropy naftowej. W obecności merkaptanów tworzy się czarny osad merkaptanów ołowiu. Czasami jest to po prostu siarczek ołowiu (PbS). Jest to podstawa badania lekarskiego. To prosty sposób na wykrycie zanieczyszczenia tiolami.
Podobnie jak reakcje alkoholowe, tiole również tworzą siarczki i tioestry. Reagują one z aldehydami i ketonami, tworząc tioacetale i tioketale. Te wersje siarkowe są bardziej stabilne niż wersje tlenowe. Ta stabilność czyni je użytecznymi grupami ochronnymi. Hamują one tymczasowo reaktywność grup karbonylowych podczas syntezy.
Tiole są także wymiataczami wolnych rodników. Kiedy rodnik X∙ napotyka tiol, usuwa atom wodoru. Generuje to rodniki siarczkowe (RS •) i cząsteczki stabilizujące (XH). Dzięki tej zdolności do oddawania atomów wodoru tiole są chronione przed promieniowaniem. Promieniowanie wytwarza wolne rodniki. Tiole je neutralizują. Działają również jako donory wodoru w innych procesach syntetycznych.
Związki nienasycone reagują z tiolami poprzez wiązania podwójne. Światło lub kwas mogą katalizować ten proces. Jeżeli nienasycony związek ma sąsiadującą grupę karbonylową, zasada będzie katalizować addycję. Rezultatem jest zawsze siarczek.
Ślad utleniania
Utlenianie tioli powoduje powstawanie dwusiarczków. Rodniki tiolowe mogą łączyć się, tworząc ten sam produkt. Jeśli zaczniesz od tiolu z zawadą przestrzenną, prawdopodobnie najpierw wyizolujesz kwas sulfenowy (R-SO-H). Reagują one dalej z tiolami, tworząc disiarczki.
Utlenianie ma praktyczne zastosowania. Może neutralizować zapach rozlanych merkaptanów o niskiej masie cząsteczkowej. Podchloryn sodu lub podchloryn wapnia (wybielacz) skutecznie je utlenia. Łagodne utleniacze są bardziej skuteczne w przypadku zwierząt domowych, które spotykają skunksy. Użycie 3% nadtlenku wodoru zalkalizowanego wodorowęglanem sodu może rozwiązać ten problem. Alternatywnie 2% wodny roztwór jodanu potasu może usunąć zapachy zwierzęce, nie powodując podrażnień.
W rafinacji ropy naftowej proces ten nazywa się „słodzeniem”. Polega to na utlenianiu nieprzyjemnie pachnących merkaptanów ropy naftowej do bardziej nieszkodliwych dwusiarczków. Zapach znika. Produkt staje się łatwiejszy w obsłudze.
Tiole lub disiarczki reagują z chlorem, tworząc chlorek siarki (RSCl). Są to odczynniki przydatne w reakcjach syntetycznych. Otwierają nowe ścieżki modyfikacji chemicznych.
Siarczki

Mostki siarkowe: od oddychania do nadprzewodników
Siarczki są zasadniczo siarkowymi analogami eterów. Jeśli zastąpimy centralny atom tlenu atomem siarki, otrzymamy RSR’. Pokrewne grupy (nazwijmy je R i R’) mogą być dowolne. Dwa łańcuchy alkilowe. Dwa aromatyczne pierścienie. Lub ich mieszanina. Kiedy mostki siarkowe łączą różne punkty tego samego łańcucha węglowego, powstaje pierścień. Heterocykl.
Jeśli cząsteczka jest prosta, nazywa się ją po prostu siarczkiem. Siarczek etylowo-metylowy to CH3SC2H5. To proste. Nazwa zmienia się jednak, gdy pojawiają się inne grupy funkcyjne o wyższym priorytecie. Użyj przedrostków tio- lub metylotio-. Na przykład kwas tiodoctowy lub kwas metylotiooctowy.
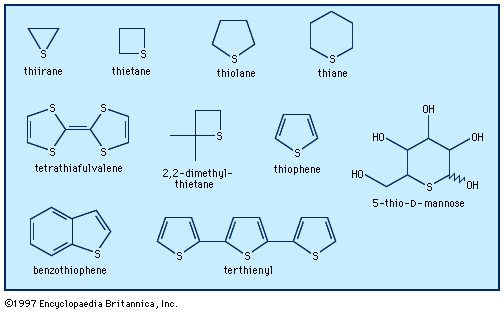
Cykliczne siarczki mają swoje własne zasady tworzenia przedrostków. Tio- umieszcza się przed rdzeniem, wskazując wielkość pierścienia. Trzy atomy węgla? Tyran. Cztery? Tietana. Pięć? Tiolan. Sześć? Tian. Istnieją również pierścienie nienasycone. Najbardziej znany jest tiofen. Jest bardzo stabilny. Bardzo stabilny.
Nie miesza się z wodą. Rozpuszczalniki olejowe? Kochają je. Siarczki o niskiej masie cząsteczkowej mają nieprzyjemny zapach. Cięcie. Nieprzyjemny. Za zapach czosnku odpowiada siarczek allilometylu. Dostaje się do twojego systemu. I tam zostaje.
Chemiczne ślady natury
Natura uwielbia takie konstrukcje. Spójrz na metioninę. Niezbędny aminokwas. Zajmuje się biologicznym przeniesieniem grup metylowych. Następnie znajdują się znaczniki szlaku. Lisy pozostawiają siarczek 2-fenyloetylu metylu. Hieny pasiaste używają 5-metylotio-2,3-pentanodionu. Jenoty polegają na siarczku di(3-metylobutylu). To jest ich podpis.
Struktury cykliczne można znaleźć wszędzie w biologii. Wydry wydalają 2,2-dimetylotietan. Pierścień czteroczłonowy. Penicylina zawiera pięcioczłonowy pierścień siarkowy. To samo dotyczy biotyny, która pomaga w syntezie kwasów tłuszczowych i wiązaniu dwutlenku węgla. Inny koenzym, tiamina, również ma tę samą cykliczną strukturę siarki.
W świecie pestycydów pojawia się kuzynka tiaminy. Tertienyl pochodzi z nagietka. A co z pierścieniami sześcioczłonowymi? Oni też istnieją. 5-tio-D-mannoza ekstrahowana jest z pomarańczowej gąbki zwanej Clathria piramida. Jest to cukier, w którym tlen w pierścieniu zastępuje się siarką.
Siarka może również utrzymywać jony metali w określonych pozycjach. W cytochromie C siarka metioninowa pełni rolę ligandu. Oddziałuje bezpośrednio z żelazem hemowym. Bez tego łańcuch transportu elektronów potyka się.
Problem ropy i nadzieja na zieloną energię
Ropa naftowa zawiera wiele organicznych związków siarki. Tiole. Siarczki. Polisiarczki. Mogą powstawać, gdy węglowodory reagują z siarką elementarną. Siarka pochodzi z mikroorganizmów żywiących się siarczanami w skałach. W miarę starzenia się oleju substancje czynne przekształcają się w stabilne związki, takie jak benzotiofen.
To jest szkodliwe dla silnika. Jest to szkodliwe dla środowiska. Dlatego należy go usunąć. Do hydrorafinacji siarki można stosować katalizatory na bazie molibdenu. Usuwają siarkę. Rezultatem są czyste węglowodory i siarkowodór.
Ale siarka to nie tylko zanieczyszczenie, które należy usunąć. To jest materiał, którego należy użyć.
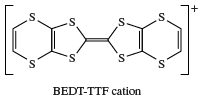
Bardzo znaczące jest zastosowanie heterocyklicznych związków siarczkowych do tworzenia metali organicznych i nadprzewodników. Tiofen. Tetratiafulwalen (TTF). Kation bis(etylenoditio)tetratiafulwalenu (BEDT-TTF). To nie tylko ciekawostki laboratoryjne. Nadają się do elementów przełączających i diod LED.
Zaowocowało to przyznaniem Nagrody Nobla w dziedzinie chemii w 2000 r. Alan J. Higger, Alan G. McDiarmid i Hideki Shirakawa zasłynęli z odkrycia tworzyw sztucznych przewodzących prąd. Tak rozpoczęła się era elektroniki organicznej.
Siarczek polifenylenu (PPS) istnieje od ponad stulecia. Pochodzi z siarczku difenylu. Jest trwały. Odporny na ciepło. Stosowany w zastosowaniach elektrycznych i mechanicznych. Następnym krokiem są przewodniki na bazie politiofenu. Od nich zależą molekularne urządzenia elektroniczne.
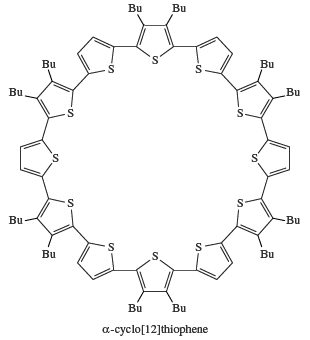
Badania sięgają głębiej w struktury makrocykliczne. Oligotiafeny sprzężone z alfa. Weźmy alfa-cyklo[12]tiofen. Gdy jest stały, tworzy idealną sześciokątną strukturę plastra miodu. Geometryczny cud stworzony z siarki i węgla.
Pytanie nie dotyczy tego, czy związki zawierające siarkę są ważne. Pytanie brzmi, czy tę niestabilność i reaktywność można wykorzystać, zanim katalizator usunie siarkę. Zapach pozostaje. Przewodność pozostaje.


Ciemna strona siarki w chemii
Kiedy większość z nas myśli o siarczkach, myślimy o rolnictwie. Środki chemiczne chroniące uprawy przed grzybami lub zapobiegające rozprzestrzenianiu się chwastów często opierają się na organicznie związanej siarce. To praktyczne zastosowanie uniwersalnego elementu.
Jednak historia siarczków przybiera mroczny obrót, gdy spojrzymy na sposób ich wytwarzania.
W wielu warunkach laboratoryjnych zaobserwowaliśmy, że tiole reagują, tworząc siarczki. Istnieją bezpieczne, standardowe sposoby budowania takich połączeń. Następnie istnieje wyjątek, który definiuje granicę między użytecznością przemysłową a horrorem.
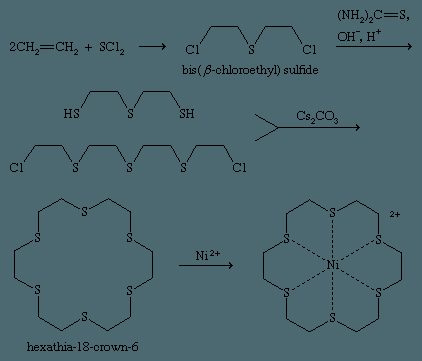
Weź etylen. Wymieszaj go z chlorkiem siarki. Rezultatem jest bis(β-chloroetylo)siarczek.
Być może znasz ten związek pod inną nazwą. Gaz musztardowy. Albo musztarda siarkowa. Jest środkiem parzącym, co oznacza, że powoduje poważne powstawanie pęcherzy na skórze i tkankach. Została użyta jako broń chemiczna. Jego historia jest skażona przemocą.
Ta reakcja nie jest jedynie notatką historyczną. Stosowano go do syntezy cyklicznych i bicyklicznych dichlorosulfidów. Są to złożone struktury pierścieniowe zbudowane na tej samej toksycznej bazie.
Dlaczego jest to ważne dla ogółu społeczeństwa? Ponieważ podkreśla trudną rzeczywistość chemii. Te same narzędzia molekularne, które chronią nasze dostawy żywności, można wykorzystać jako broń. Wiązanie pomiędzy siarką i węglem jest silne. Jest pomocna. I jest niebezpieczna.
Zrozumienie tej dwoistości jest kluczowe. Siarka to nie tylko składnik pokarmowy dla roślin czy substancja zanieczyszczająca, którą należy kontrolować. To element konstrukcyjny o mrocznym potencjale.

Reakcje chemiczne leżące u podstaw zrywania wiązań chemicznych
Siarczki nie bez powodu są w stanie spoczynku. Reagują.
Podobnie jak tiole wiążą metale. Jest to szczególnie prawdziwe w przypadku cyklicznych polisiarczków, które bardzo przypominają estry koronowe. Rozważmy hexathia-18-crown-6. To jest specjalna forma. Specjalna pułapka.
Utlenianie całkowicie zmienia zasady gry. Łagodne utlenianie prowadzi do powstania sulfotlenków. Jeśli będziesz działać bardziej agresywnie, otrzymasz sulfony. Czy reagują z halogenkami alkilu? Otrzymuje się sole sulfoniowe. Związki halogenowe to chlorowcowane sole sulfoniowe.
Dlaczego to jest ważne? Ponieważ te jony halogenku sulfoniowego są związkami pośrednimi. Krytycznie ważne. Promują syntezę polisacharydów. Zwłaszcza jeśli zaczniesz od 1-fenylotioglikozydu. W procesie tym zastępuje się grupę fenylotio (PhS) lub fenylosulfinyl (PhS(O)). Nukleofil drugiej cząsteczki cukru atakuje. Cukry się łączą. To jest glikozylacja. Tak zbudowane są węglowodany złożone.
Jest jeszcze inny aspekt. Utlenianie z przeniesieniem jednego elektronu prowadzi do powstania rodnikowych kationów. To nie tylko ciekawostki laboratoryjne. Są ważne w przypadku materiałów przewodzących. Kationy te mogą dimeryzować. Tworzą ditiadykacje zapisywane jako $R_2S^+–S^+R_2$. Są one również dostępne w postaci bis -siarczków. Cząsteczki z dwiema przestrzennie oddzielonymi grupami tioeterowymi reagują ze sobą.
Zerwanie wiązania siarkowego
A co jeśli chcesz zakończyć połączenie?
Odczynniki fluorujące przekształcają siarczek difenylu $(C_6H_5)_2S$ w siarczek tetrafluorodifenylu $(C_6H_5)_2SF_4$. Siarka sześciowartościowa. Rzadkie schorzenie.
Ale awaria komunikacji zdarza się częściej. Jeśli jedna strona siarczku jest nienasycona (olefinowa, aromatyczna lub acetylen), a druga jest nasycona (taka jak metyl lub etyl), wiązanie może zostać zerwane. Użyj sodu metalicznego lub litu w ciekłym amoniaku. Część nasycona jest usuwana w postaci węglowodorów. Atom siarki pozostaje w części nienasyconej i zamienia się w merkaptyd.
Odsiarczanie niklu Raneya było ważnym krokiem w określeniu po raz pierwszy struktury penicyliny.
Nikiel Raneya jest niklem reaktywnym. To jest proszek. Jest reaktywny. Zastępuje wiązania węgiel-siarkowodór. Tylko. Czysto. Przydatne w syntezie. Pomaga zrozumieć, czym właściwie są nieznane związki siarkoorganiczne.
Bez odsiarczania struktura penicyliny mogłaby pozostać nieznana. To ważny etap. Krytyczny moment w chemii medycznej.
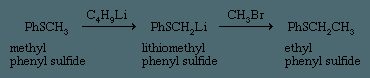
Atomy siarki są polaryzowalne. Wysoka polaryzowalność. To stabilizuje ładunek ujemny na sąsiednim atomie węgla. Otrzymujesz wyświetlenia takie jak $RSCH_2^-$. Zwykle są stabilne jako $\alfa$-siarczek litu, $RSCH_2Li$.
Po co trzymać je pod ręką? Ponieważ reagują. Działają jak nukleofile. Atakują środek alkilujący. Atakują związki karbonylowe. Jest to technika syntezy organicznej. Siarka służy do utrzymywania centrum reakcji na miejscu. Następnie, gdy będziesz gotowy zbudować coś innego, zwolnij to.
Połączenia są zrywane. Tworzy się nowe połączenie. Siarka kontroluje wszystko, przenosi elektrony, stabilizuje ładunek i tworzy wiązania, których sam węgiel nie jest w stanie utworzyć.

Główną zaletą 1,3-ditianu jest jego druga pochodna litowa. Chemicy polegają na tym specjalnym odczynniku, aby dokładnie syntetyzować ketony i aldehydy. To jest podstawa reakcji Corsiego-Sibbacha. Zapewnia kontrolowane tworzenie wiązań węgiel-węgiel w przypadkach, gdy inne metody mogą zawieść lub nie są selektywne.
Jednakże chemia 1,3-ditianu nie ogranicza się do związków karbonylowych. 1,3-ditian i pokrewne tioacetale służą zupełnie innemu celowi i są stosowane w zupełnie innym kontekście. Można je przekształcić w olefiny. Ta transformacja jest znana jako olefinacja Takady.
Obie ścieżki pokazują, dlaczego ten cykliczny bis -siarczek pozostaje podstawowym składnikiem syntezy. To nie jest tylko grupa ochronna. Jest to elastyczne centrum reakcji, które kieruje cząsteczki w kierunku dwóch zupełnie różnych wyników strukturalnych.
Oprócz ketonów
Większość studentów bada reakcję Corsiego-Sibbacha jako sposób na wydłużenie łańcuchów węglowych. Zaczynasz od aldehydu lub ketonu. Zamieniasz to w dithian. Dodaj bazę, aby uzyskać litowany wygląd. Następnie atakujesz elektrofila. Rezultatem jest nowa rama z włókna węglowego.
Ścieżka Takady idzie w innym kierunku. Celem nie jest wiązanie karbonylowe, ale wiązanie podwójne. Dithian działa jako zespół winylowy w przebraniu. Po zakończeniu pożądanej przemiany chemicznej atomy siarki są usuwane. Pozostaje alken.
Ta dwoistość sprawia, że 1,3-ditian jest wyjątkowo potężnym narzędziem. Może maskować grupę karbonylową podczas przeprowadzania innych reakcji. Może również przekształcić się w olefinę, gdy zmienią się warunki.
Dlaczego to jest ważne?
Chemicy zajmujący się syntezą syntetyczną często stają przed wyborem. Czy potrzebujesz obwodu nasyconego z końcówką reaktywną? A może wymagane jest twarde wiązanie podwójne? Posiadanie obu ścieżek z tego samego materiału wyjściowego upraszcza projektowanie syntezy. Nie musisz zmieniać strategii w trakcie syntezy.
Litowany dithian jest wystarczająco stabilny, aby z nim pracować. Reaguje przewidywalnie. Olefinowanie Takady jest równie niezawodne. Pozwala uniknąć trudnych warunków, które mogłyby zniszczyć wrażliwe części złożonej cząsteczki.
Metody te mają swoje powody. Oni pracują. Są konsekwentni. Zapewniają poziom kontroli, który jest trudny do odtworzenia przy użyciu prostszych odczynników.
Pytaniem nie jest, czy zostaną one wykorzystane. Chodzi o to, jak połączyć je w konkretną syntezę, aby uzyskać maksymalną skuteczność.


Tiofen jest pięcioczłonowym pierścieniem zawierającym siarkę i zachowuje się niezwykle podobnie do benzenu. Jaka jest główna różnica? Reaguje znacznie łatwiej. Podczas gdy benzen jest niezwykle uparty, jeśli chodzi o rozbijanie stabilnej struktury pierścieniowej, tiofen reaguje znacznie łatwiej. To czyni go bardziej reaktywnym środkiem w chemii organicznej, pomimo tej samej stabilności aromatycznej.
Rola siarki
Obecność siarki zmienia zasady gry. W benzenie atomy węgla i wodoru są zamknięte w idealnym sześciokącie. W tiofenie jeden z tych atomów węgla zastępuje się atomem siarki. Ta niewielka zmiana wpływa na rozkład elektronów. Atom siarki przekazuje elektrony pierścieniowi, dzięki czemu cała struktura jest bardziej bogata w elektrony. Ta dodatkowa gęstość elektronów przyspiesza reakcje.
Dwusiarczki, polisiarczki i utlenianie
Oprócz prostych pierścieni, takich jak tiofen, łańcuchy i wiązania wielokrotne sprawiają, że chemia siarki jest zagmatwana. Dwusiarczki zawierają dwa połączone ze sobą atomy siarki (-S-S- ). Polisiarczki mają dłuższe łańcuchy atomów siarki. Struktury te można znaleźć wszędzie, od produkcji gumy po systemy biologiczne.
Po utlenieniu związki te ulegają zmianie. Tlen może przyłączać się do wiązania siarka-siarka, przekształcając dwusiarczki w sulfotlenki lub sulfony. W zależności od warunków polisiarczki mogą rozrywać wiązania lub tworzyć nowe. Te utlenione produkty często mają różne zapachy, reaktywność i zastosowania. Zapamiętaj zapach zgniłych jaj – to siarkowodór, forma zredukowana. Formy utlenione są na ogół mniej lotne, ale bardziej agresywne chemicznie.
Dlaczego to jest ważne?
Zrozumienie tych różnic nie służy tylko zdaniu egzaminów podręcznikowych. Sposób, w jaki reaguje tiofen, wpływa na sposób, w jaki produkujemy tworzywa sztuczne, leki i barwniki. Stabilność wiązań dwusiarczkowych jest ważna dla zwijania białek i produktów do pielęgnacji włosów. Jeśli kiedykolwiek miałeś trwałą ondulację, miałeś do czynienia z chemią siarki. Cięcie i przestawianie tych wiązań zmienia kształt włosów.
Najważniejszym wnioskiem jest to, że pozycja siarki w układzie okresowym zapewnia jej wyjątkową elastyczność. Może tworzyć wiązania pojedyncze, podwójne i wielokrotne zarówno ze sobą, jak i z innymi pierwiastkami. Ta wszechstronność oznacza, że związki siarki są wszechobecne w technologii i biologii. Ale to oznacza również, że mogą być nieprzewidywalne.
„Zdolność siarki do tworzenia wielokrotnych wiązań ze sobą pozwala na tworzenie różnorodnych struktur, które nie są możliwe w przypadku samego węgla.”
Ta reaktywność to miecz obosieczny. Sprawia, że związki siarki są użyteczne, ale jednocześnie podatne na degradację. Kontrolowanie utleniania stanowi ciągłe wyzwanie podczas przechowywania i syntezy. Chemicy muszą unikać tych tendencji, stosując grupy zabezpieczające lub specjalne warunki, aby osiągnąć pożądany rezultat.
Im więcej studiujesz siarkę, tym bardziej wydaje się, że narusza ona proste zasady klasyfikacji. To nie tylko wymiana dwutlenku węgla. To inny typ elementu, rządzący się swoimi własnymi zasadami. W świecie mającym obsesję na punkcie życia i materiałów węglowych alternatywna chemia siarki oferuje wiele innych możliwości.

Reakcja chemiczna za lokami i świeżym piwem
Sam siarkowodór nie ma zapachu. Tworzy strukturę. Dokładniej, grupy organiczne łączą się w długie łańcuchy, tworząc związki zwane polisiarczkami. Spotkasz się ze wzorem RSn R′, gdzie n oznacza łańcuchy zawierające od 2 do 20 lub więcej atomów siarki. Nazywanie takich substancji to gra polegająca na precyzji alfabetycznej, po której następują przedrostki numeryczne. Wymień dołączone grupy, dodaj „siarczek” i dodaj di-, tri- lub tetra- w zależności od zawartości siarki. Alternatywnie można użyć przedrostka dithio-. Kwas ditiooctowy. Naukowcy nazywają je również polisultanami. Trisultan. Tetrasultan. Tylko.
Ale to nie tylko ciekawostki laboratoryjne. To jest podstawa życia.
Integralność strukturalna i przełączniki biologiczne
Natura kocha dwusiarczki. Weź cystynę. Jest aminokwasem tworzącym mostek dwusiarczkowy. To połączenie jest krytyczne. Utrzymuje białko w jego trzeciorzędowej strukturze, to znaczy w bardzo trójwymiarowej formie niezbędnej do jego funkcjonowania. Bez tego białko ulega zniszczeniu. Umierają.
To połączenie siarka-siarka służy również jako przełącznik. Przechodzi pomiędzy stanem dwusiarczkowym (cystyna) i stanem tiolowym (cysteina). Ta wzajemna konwersja zapewnia transport przez błony komórkowe. Pobudza reakcje immunologiczne. Kiedy się skaleczysz, powoduje to krzepnięcie krwi.
Pamiętaj o fryzjerze. Kiedy robisz trwałą, stylista manipuluje tymi wiązaniami. Niszczą wiązania dwusiarczkowe cystyny w keratynie. Włosy stają się elastyczne. Giętki. Można je skręcić w loki. Następnie obróbka oksydacyjna ponownie tworzy wiązania disiarczkowe. Włosy są utrwalone w nowej formie. Łańcuchy siarki są uporządkowane.
Presja mocy twórczej
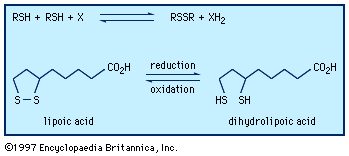
Kwas liponowy przenosi tę reakcję chemiczną na wyższy poziom. Jest to cykliczny disiarczek. Czynnik wzrostu. Jest wszechobecny – w roślinach, zwierzętach, mikroorganizmach. Kontroluje fotosyntezę. Reguluje metabolizm lipidów i węglowodanów.
Jak to działa? Ona oscyluje. Przełącza pomiędzy utlenioną formą cykliczną i zredukowaną acykliczną formą dicysteiny.
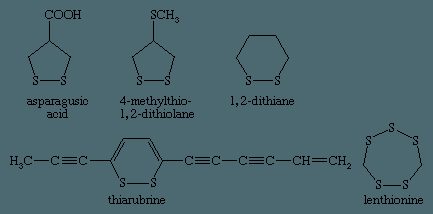
Sekret tkwi w napięciu. Struktura cykliczna powoduje, że sąsiednie atomy siarki zbliżają się do siebie. Ich samotne pary elektronów odpychają się nawzajem. To napięcie pierścienia sprawia, że kwas liponowy jest skutecznym środkiem utleniającym. Pierścienie sześcioczłonowe, takie jak 1,2-ditian, nie mają tego napięcia. Są zbyt stabilne. Ich reakcja jest mniej agresywna. Niestabilność kwasu liponowego polega na jego praktyczności. W postaci zredukowanej grupy tiolowe są umieszczone wystarczająco blisko siebie, aby sprzyjać ponownemu utlenieniu. To gotowy silnik chemiczny.
Smak, przetrwanie i zapach
Natura używa tych związków do ochrony i odwrócenia uwagi. Kwas asparaginowy występuje w korzeniach szparagów i jest 4-karboksy-1,2-ditiolanem. Pomaga roślinom przetrwać w glebie. Jest to naturalny czynnik odporności. W pobliżu 4-metylotio-1,2-ditiolan działa jako inhibitor fotosyntezy w algach charophyte.
Reszta to smak. Wyjątkowy smak grzybów shiitake wynika ze złożonej mieszanki. Zawiera acykliczny sulfon dwusiarczkowy CH3SO2CH2SCH2SCH2SSCH3. Ponadto obecne są cykliczne polisiarczki, takie jak lencioniina. Tiarubryna jest cyklicznym acetylenem

Ukryta chemia czosnku: jak ciepło i woda tworzą związki przemysłowe
Zmiażdżenie ząbka czosnku rozpoczyna reakcję łańcuchową. Olejek czosnkowy można wyizolować poprzez destylację z wodą. Ale ten olej to coś więcej niż tylko ostra przyprawa w kuchni. Jest to złożona mieszanina dwusiarczku diallilu, trisiarczków i kilku polisiarczków, zwykle przedstawiana wzorem $(CH_2=CHCH_2)_2S_n$, gdzie $n$ wynosi 2–8.
Oto zwrot: te związki zawierające siarkę nie występują w surowych główkach czosnku. Tworzą się w czasie rzeczywistym.
Powstają z allicyny pod wpływem wody i ciepła. Sama allicyna jest niestabilną cząsteczką, biologicznie aktywnym tiosulfinianem lub S-tlenkiem dwusiarczku o wzorze chemicznym $CH_2=CHCH_2S(=O)SCH_2CH=CH_2$. Powstaje enzymatycznie z prekursorów sulfotlenku, gdy komórki czosnku są uszkodzone. Zmiażdż goździki, a pojawi się allicyna. Po podgrzaniu allicyna zamienia się w siarczek znany jako olejek czosnkowy.
„Olefiny zawierające siarkę stosuje się do smarowania pod ekstremalnymi ciśnieniami, a cementy i betony siarkowe o wysokiej wytrzymałości można wytwarzać z oligomerów cyklopentadienu połączonych łańcuchami polisiarczkowymi (reakcja Dielsa-Aldera).”
Nie chodzi tylko o chemię kuchenną. To jest przemysłowe złoto.
Polisiarczki zawierające co najmniej cztery atomy siarki mają unikalne właściwości wymagane w przemyśle ciężkim. Działają jak smary przemysłowe i pozostają stabilne przy znacznym tarciu. W budownictwie pomagają tworzyć cementy i betony siarkowe odporne na zużycie chemiczne. W przemyśle lotniczym służą jako spoiwo w stałych paliwach rakietowych, takich jak Thiokol A ($(CH_2CH_2S_4)_n$), który pomaga w wystrzeliwaniu rakiet.
Być może ich najbardziej znaną rolą jest wulkanizacja gumy. Chemicy zamieniają lepkie, bezużyteczne polimery w mocne elastomery, sieciując łańcuchy poliolefinowe z dwoma lub więcej atomami siarki. Wynik? Opony, które się nie topią, uszczelki, które nie przeciekają i trwałe materiały.
Synteza cząsteczek
W jaki sposób można sztucznie syntetyzować te związki? Metody te zależą od struktury docelowej.
Disiarczki powstają zwykle w wyniku utleniania tioli. Jest to prosty proces utleniania.
Jednak uzyskanie polisulfidów wymaga bardziej złożonego przetwarzania. Zwykle wytwarza się je w reakcji nadmiaru tiolu z chlorkiem siarki ($S_nCl_2$). To wydłuża i komplikuje łańcuchy siarki.
W niektórych przypadkach siarka elementarna reaguje bezpośrednio ze związkami nienasyconymi, tworząc cykliczne disiarczki i polisiarczki. Rozważmy reakcję między acetylenem i siarką. W rezultacie powstaje 1,2-dieta, czteroczłonowy pierścień zawierający dwa atomy siarki. Pomimo niewielkich rozmiarów, jego stabilność aromatyczna jest porównywalna z tiofenem, klasą związków heterocyklicznych znanych ze swojej stabilności.
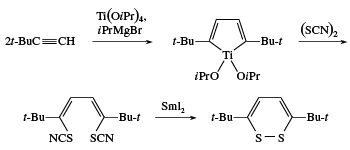
Możliwe są również bardziej złożone pierścienie. 1,2-Ditiiny, sześcioczłonowy pierścień dwusiarczkowy występujący w produktach naturalnych, takich jak tiarubryny, można syntetyzować przy użyciu tytanoacetylopentadienów. Są to półprodukty

Zrywanie wiązań chemicznych
Dwusiarczki nie istnieją tylko tutaj. Reagują. Możesz zredukować atomy wodoru, zamieniając je z powrotem w tiole – zarówno w butelce, jak i we własnym ciele. W ludzkim ciele to przywrócenie następuje tak naturalnie, jak oddychanie. Może się też zdarzyć coś odwrotnego. Tiole ulegają utlenieniu i ponownie przekształcają się w dwusiarczki. Cykle te to nie tylko laboratoryjne fantazje. Są to ważne procesy biochemiczne. Życie powtarza te przemiany tam i z powrotem.
Jednakże łańcuch ten nie kończy się na tiolach. Dalsze utlenianie powoduje utworzenie niejasnej i złożonej klasy związków. Najpierw tworzy się S-tlenek. Są to tiosulfiniany czyli RS(O)SR. Jeśli naciśniesz mocniej, dojdziesz do S,S-ditlenku – tiosulfonianu lub S,S’-disuloksydu. Znany również jako α-disuloksyd (RS(O)S(O)R). Wiązanie siarka-siarka ulega całkowitemu zniszczeniu i powstaje kwas sulfonowy RSO3H. Polisiarczki są również podatne na ten efekt. Ulegają podobnym zmianom oksydacyjnym.
Dlaczego jest to dla Ciebie ważne? Spróbuj sam.
Posiekaj cebulę. Albo ząbek czosnku. Komórki ulegają zniszczeniu. Enzymy zaczynają działać. In situ tworzy się S-tlenek disulfidu. Są to związki aromatyczne. Natychmiast wywierają potężny wpływ na nos i język. Nie tylko dla allium. Kapusta. Kalafior. Brokuł. Wszystkie uwalniają te lotne związki po uszkodzeniu. Ostry smak surowego oleju rzepakowego? To jest reakcja chemiczna.
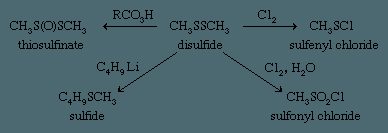
Chlor całkowicie zmienia zasady gry. Dwusiarczki reagują z chlorem i są zmuszone do rozkładu. Wiązanie S–S zostaje zerwane. Dostajesz chlorowane śmieci. Typowym produktem jest chlorek sulfenylu (RSCl). Czy to może mieć związek z wodą? W rezultacie możesz otrzymać RSO2Cl. Wyniki będą się różnić w zależności od tego, co znajduje się w pomieszczeniu.
Alkyllitii wybierają inną ścieżkę. Te związki metaloorganiczne atakują wiązania. To nie tylko utlenianie. Są jednocześnie odnawiane i niszczone. Rezultatem jest siarczek. Czysty. Prosty. Różni się od tlenku.
Połączenie między siarką i siarką jest słabe. Poczekaj na odpowiedni spust. Zniszczenie ścian komórkowych. Dodawanie odczynników. Bioenzymy są włączone. Po rozbiciu cząsteczka zmienia się w coś innego. Coś ostrzejszego. Coś bardziej reaktywnego.
Czy siarka pozostaje taka sama? Rzadko. Ona stara się zmienić. Chce połączyć się z tlenem. Albo z chlorem. Albo z litem. Dwusiarczek jest stanem przejściowym. Seria przerw w dłuższej i bardziej zagmatwanej interakcji. To właśnie w tej interakcji rodzi się smak. Zyskujesz życie. Rozumiesz złożoną rzeczywistość chemii organicznej.

Jak kalicheamycyna przejmuje kontrolę nad komórkami nowotworowymi
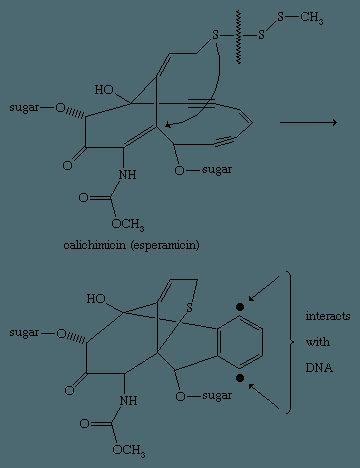
Kalichimycyna, znana również jako esperamycyna, nie jest tylko jednym związkiem w ogromnym arsenale chemicznym. Jest to wysoce skuteczny środek przeciwgrzybiczy wytwarzany przez bakterie z rzędu Actinomycetales. Jego siła tkwi w specjalnej strukturze. Jest to boczny składnik tritisiarczku metylu, chemicznie reprezentowany wzorem CH3SSS.
Wyobraź sobie molekularną pułapkę na myszy. Mechanizm ten może wydawać się prosty, ale w rzeczywistości taki nie jest. Pułapka jest uruchamiana przez wiązanie siarka-siarka w grupie tritisiarczku. Wiązanie to jest znacznie słabsze niż wiązania dwusiarczkowe występujące w wielu innych biocząsteczkach. Ta słabość jest jego siłą.
Kiedy to połączenie w końcu zostanie zerwane, rozpoczyna się łańcuch wydarzeń. Bezpośrednim rezultatem jest utworzenie dwurodnika fenylenowego. Jest to gatunek bardzo aktywny, nie migrujący. Stabilność osiąga się poprzez wyodrębnienie atomów wodoru z kwasu dezoksyrybonukleinowego (DNA).
„Uważa się, że rozerwanie wiązania siarka-siarka inicjuje łańcuch zdarzeń, których kulminacją jest utworzenie rodnika fenylenowego.”
Dlaczego to jest ważne? Usuwając wodór z DNA, lek skutecznie zakłóca plan genetyczny komórek docelowych. Jest to śmiertelne dla komórek nowotworowych. Pierwszy krok – zerwanie słabych wiązań między atomami siarki – jest krytyczny. Trójsiarczki są mniej stabilne niż dwusiarczki, więc łatwiej je aktywować, ale powodowane przez nie szkody są nieodwracalne.
Ta specyficzność mechaniczna sprawia, że kalichamycyna jest interesującym celem badań onkologicznych. To nie tylko zatruwa komórki. Znajduje DNA i niszczy je za pomocą ukierunkowanej przemocy. Bakterie, które ją wytwarzają, opracowały broń mogącą konkurować w glebie, ale ludzie wymyślili ją na nowo do walki z nowotworami. Jest to rzadki przykład natury zapewniającej wysoce specyficzne i produktywne narzędzia do procedur medycznych.
Pozostaje pytanie: jak wykorzystać tę moc, nie uruchamiając przedwcześnie pułapek. Następną przeszkodą jest system dostawy. Do tego czasu kalichamycyna wykazywała przerażającą elegancję chemii bakterii.

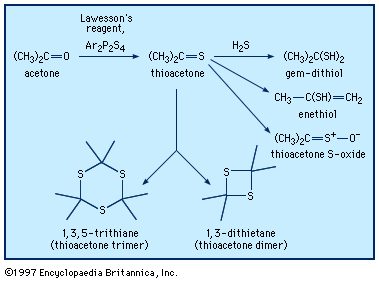

Grupa tiokarbonylowa, zapisana jako „C(=S)”, odpowiada dobrze znanej grupie karbonylowej, ale zawiera siarkę zamiast tlenu. Występuje w tioaldehydach, tionach i wielu innych cząsteczkach, w których azot lub tlen są przyłączone do atomu węgla związanego z siarką. Rozważmy tioaceton lub jego nazwę IUPAC – 2-propanetion. Są to substancje nieprzyjemne. Ich kolory są często bardzo ciemne, a ich reaktywność jest niebezpieczna. Dlaczego? Ponieważ podwójne wiązanie między węglem i siarką jest partnerstwem kontradyktoryjnym. Wiązanie węgla pi zajmuje orbital 2p. Siarka wykorzystuje większe orbitale 3p. Nie pokrywają się dobrze. Połączenia są kruche, napięte i gotowe do reakcji.
Weźmy jako przykład tioformaldehyd (CH2=S). To jest rodzic tej klasy. Jest bardzo niestabilny i nie można go wyizolować z butelki w czystej postaci. Stara się łączyć i reagować niemal na wszystko natychmiast. Natomiast w fazie gazowej występuje w niskich stężeniach. W rzeczywistości radioastronomowie zaobserwowali ją unoszącą się w przestrzeni międzygwiazdowej. Tworzy się, gdy drobne organiczne związki zawierające siarkę są wystawione na działanie ekstremalnego ciepła.
Rozpuszczalnik i przyprawa
Dwusiarczek węgla (S=C=S) to inna sprawa. Jest na tyle stabilny, że można go stosować jako produkt główny. Jest surowcem do produkcji wiskozy i szeroko stosowanym rozpuszczalnikiem organicznym. Zawiera dwa kolejne wiązania tiokarbonylowe.
Poniżej znajduje się pikantny świat izocyjanianów R-N=C=S. Mają wiązania magazynujące podobne do dwusiarczku węgla. Izotiocyjanian allilu to związek, który powoduje uczucie pieczenia po ugryzieniu chrzanu. Musztarda i rzodkiewka mają swoje własne wersje. Każdy, kto kiedykolwiek płakał podczas siekania cebuli lub wasabi, prawdopodobnie spotkał się z tymi związkami.
Od tych struktur zależy także medycyna i przemysł. Tiuram, podobnie jak tiuramditiokarbaminian, jest przeciwutleniaczem i przyspieszaczem stosowanym w wulkanizacji gumy. Zapobiega zniszczeniu opony. Są to także środki owadobójcze i grzybobójcze. Disulfiram, znany również jako Antabuse, jest lekiem stosowanym w leczeniu alkoholizmu. Sprawia, że picie jest fizycznie nieprzyjemne, pomagając w walce z uzależnieniem od alkoholu. Tiamidy to kolejna ważna kategoria. Etionamid zwalcza gruźlicę. Inne tiamidy działają jako analogi peptydów, pomagając chemikom w syntezie złożonych białek.
Synteza cząsteczek
Jak właściwie zdobyć tioketon? Zwykle biorą keton i reagują z odczynnikiem fosforowo-siarkowym. Odczynnik Lowessona jest tutaj standardowym narzędziem i ma wzór chemiczny Ar2P2S4.
Ksantaty to inna historia. Są to tiokarbonylowe pochodne węglanów o strukturze ROC(=S)OR. Nazwa pochodzi od greckiego słowa xanthos, oznaczającego „żółty” i nawiązuje do koloru soli miedzi. Aby je otrzymać, miesza się alkohol i dwusiarczek węgla. Reakcja ta ma kluczowe znaczenie w procesie wiskozowym. Prowadzi to do powstania rozpuszczalnego ksantogenianu celulozy. Roztwór ten można przepuścić przez kąpiel kwasową. Kwas niszczy grupy ksantanowe. Celuloza wypada z roztworu w postaci włókien (wiskoza) lub folii (celofan).
Mocznik (tiomocznik) jest również kluczowym graczem. To jest diamid kwasu tiowęglowego. Producenci uzyskują go poprzez ogrzewanie tiocyjanianu amonu. Reakcja jest prosta: NH4SCN + ciepło → H2NC(=S)NH2. Tiomocznik można stosować do syntezy merkaptanów, szczególnie dlatego, że zapobiega tworzeniu się niepożądanych produktów ubocznych siarczków.
Przyczynia się również chemia fosforu. Dwuwartościowe pochodne siarki kwasu fosforowego zawierają wiązanie P=S i są stosowane w środkach owadobójczych, takich jak malation i paration. Są także dodatkami do olejów smarowych i środków flotacyjnych. Zwykle syntetyzuje się je z dekasiarczku tetrafosforu (P4S10) lub chlorku tiofosforylu (PSCl3).
Reakcje i zapach
Tioketony nie pozostają same. Ich utlenienie prowadzi do powstania S-tlenków tioketonów, zwanych także sulfinami. Struktura S-tlenku tioacetonu to CH3C(=S=O)CH3.
Wiadomo, że tioformaldehyd jest niestabilny. Łatwo trimeryzuje do 1,3,5-triitanu. Alternatywnie może polimeryzować, tworząc poli(tioformaldehyd). Wiązanie pi w tioketonach czyni je wysoce reaktywnymi w reakcjach Dielsa-Aldera i innych cykloaddycjach. Są użytecznymi partnerami przy konstruowaniu złożonych pierścieni.
Podobnie jak ich analogi tlenowe, tioketony ulegają enolizacji. Nazywa się to tienolizacją. Prowadzi to do powstania izomerycznych etanoli. W niektórych przypadkach można je nawet izolować. Tienolizacja tioacetonu prowadzi do powstania 2-propen-1-tiolu (CH3C(SH)=CH2).
Jednak najbardziej znacząca reakcja obejmuje siarkowodór. Tioketony odwracalnie dodają H2S, tworząc hemoditiole. Obie grupy -SH są przyłączone do tego samego atomu węgla. W przypadku tioacetonu otrzymuje się propan-2,2-ditiol.
Hemoditiole, a nie sam tion, mogą być przyczyną wyjątkowo nieprzyjemnego zapachu kojarzonego z grupami tiokarbonylowymi o niskiej masie cząsteczkowej.
Ten zapach jest legendarny. Tioketony o niskiej masie cząsteczkowej śmierdzą. Jednakże półproduktem reakcji odpowiedzialnym za zapach może być raczej produkt ditiolowy niż materiał wyjściowy.
Tiowęglany typu ROC(S)OR’ pochodzą z alkoholi. Są szeroko stosowane w syntezie organicznej. Reakcja odtleniania Bartona-McCombiego wykorzystuje je do usunięcia tlenu z cząsteczek, ostatecznie wytwarzając produkt odtleniania R-H. Jest to preferowana metoda upraszczania złożonych struktur.
Organiczne związki siarki wielowartościowej: sulfotlenki i sulfony

Sulfotlenki i sulfony to dziwne stworzenia świata organicznego. Związki zawierające tlen nie mają bliskich krewnych. Jeśli spojrzymy na wiązania podwójne, to na przykład w przypadku sulfotlenku będzie to „S(=O)”, a w przypadku sulfonu będzie to „S(=O)₂”. Culfur przyciąga 10 lub 12 elektronów walencyjnych. Reguła oktetu krzyczy „niemożliwe”. Siarki to nie obchodzi. Posiada orbitale 3d, które można wykorzystać do rozszerzenia powłoki walencyjnej. Jest to ta sama sztuczka, którą stosuje siarka w sześciofluorku siarki (SF₆).
Teoria w pewnym stopniu to potwierdza. Jednak wielu chemików sprzeciwia się poglądowi, że orbitale 3d biorą udział w wiązaniu. Ich energie są zbyt wysokie w porównaniu z orbitalami 3s i 3p. Jaka jest więc rzeczywista sytuacja? Być może jest to połączenie polarne. Pomyśl o tym jako o „S⁺(–O⁻)–” dla sulfotlenku i „S²⁺(–O⁻)₂” dla sulfonu. Polarne struktury rezonansowe zdecydowanie pomagają. Ale jaki jest udział orbitali 3d? Być może jest kimś więcej.
Jest jeszcze jeden trik. Sulfotlenek ma wolną parę elektronów na atomie siarki. To sprawia, że grupa nie jest płaska. Brzmi jak amina. Grupa karbonylowa (–C(=O)–) jest płaska. Sulfotlenki są często porównywane do grup karbonylowych. Nie powinieneś tego robić. Nieplanarność może mieć duży wpływ. Sulfotlenek jest chiralny, jeśli ma dwie różne grupy (R i R’). Można go podzielić na formy optycznie czynne. Natomiast grupa sulfonowa jest czworościenna.
Siarka trójkoordynacyjna jest stabilna. Należą do nich chlorki sulfinylu, estry kwasu siarkowego, sulfotlenki, tiosulfiniany i sulfiiminy. Połączenia są dłuższe. Mniej przeszkody sterycznej. Więcej s charakteru samotnej pary. Zachowuje swój kształt. Chiralne związki siarki są stale stosowane w przyrodzie. Chemicy używają ich do tworzenia innych chiralnych cząsteczek.
Nazwa jest prosta. Wymień grupy organiczne w kolejności alfabetycznej i dodaj sulfotlenek. sulfotlenek etylowo-metylowy. Lub użyj przedrostka -sulfinyl-. Kwas 4-(metylosulfinylo)benzoesowy. Sulfony działają według tego samego schematu. Kiedy sprawy stają się trudne, użyj -sulfonylu-.
Większość sulfotlenków jest bezbarwna. Ciecz lub ciało stałe o niskiej temperaturze topnienia. Gwiazdą jest tu sulfotlenek dimetylu (DMSO). Jest rozpuszczalny w wodzie. Niska toksyczność. Jest to doskonały rozpuszczalnik. Szybko przenika przez skórę. Ciągnie ze sobą inne związki przez skórę. Weterynarze używają go do leczenia kulawizn u koni.
Sulfony zwykle pojawiają się w postaci bezbarwnych kryształów. Sulfon dimetylowy jest rozpuszczalny w wodzie. Sulfony diarylowe, takie jak dapson, leczą gruźlicę i trąd. Żywice polisulfonowe zawierają jednostki „SO₂C₆H₄” osadzone w polimerze. Produkują części elektryczne i samochodowe. Są odporne na utlenianie. Są w stanie wytrzymać ciepło.
Dystrybucja i odbiór

Natura ma niesamowitą zdolność do chiralności i nie ogranicza się ona do atomów węgla. Spośród związków ekstrahowanych z roślin, S-tlenki S-alkilocysteiny jako pierwsze wykazują aktywność optyczną zarówno wobec węgla, jak i siarki. Są to prekursory ostrego smaku występującego w roślinach z rodzaju Allium, takich jak czosnek i cebula. Już dawno zaobserwowaliśmy, że taką rolę mogą spełniać S-tlenki propenylocysteiny S-1 i S-2. Od tego czasu liczba naturalnych sulfotlenków stale rośnie. Wyekstrahuj sulforafan z brokułów. Wzór cząsteczkowy: CH3S(O)(CH2)4NCS. Naukowcy twierdzą, że może hamować wzrost nowotworu. Dodatkowo ekstrakt z cebuli zawiera zwiebelian.
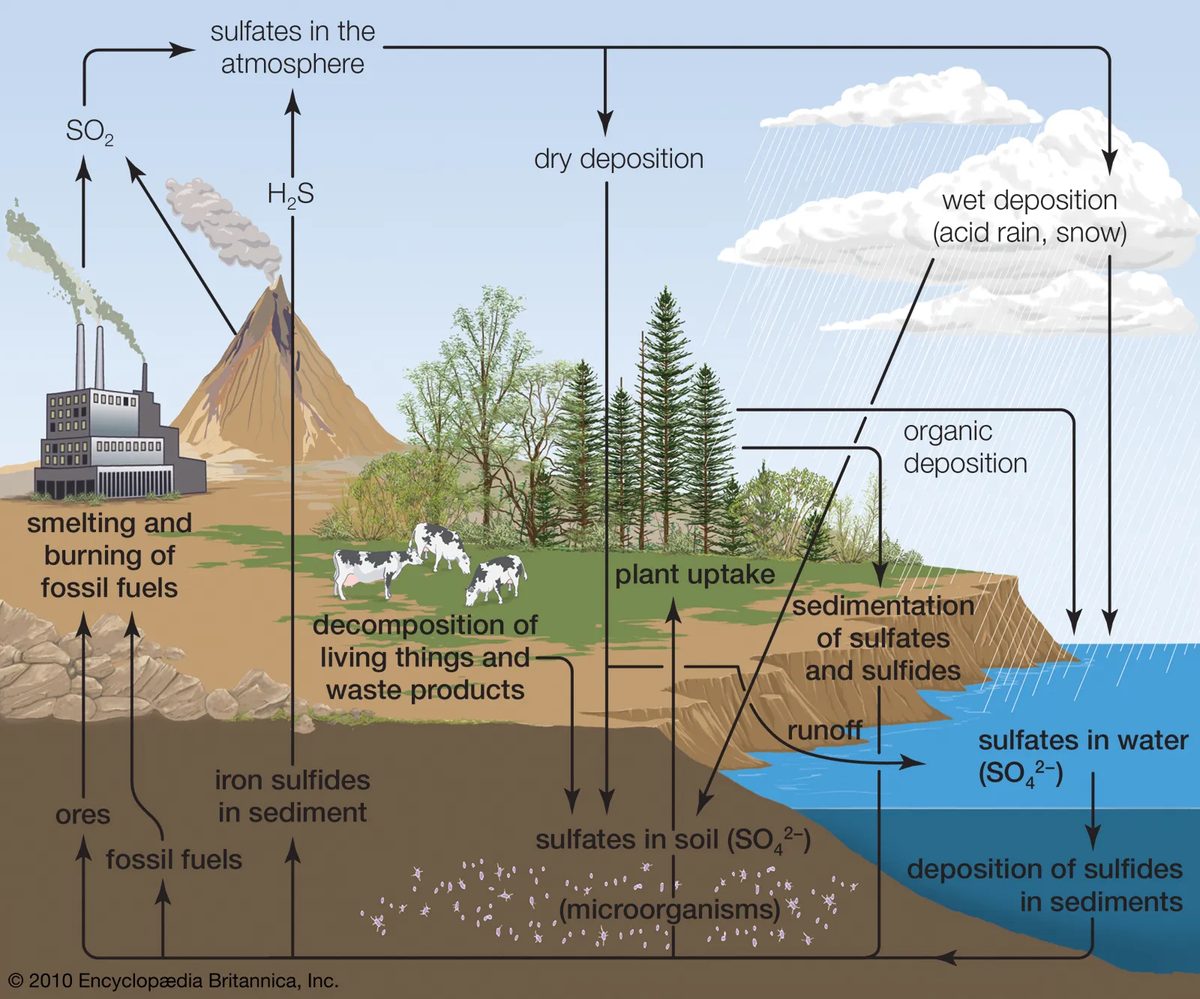
Sulfotlenek dimetylu (DMSO) opowiada inną historię. On jest wszędzie. Występuje w wodach naturalnych, w tym morskich, zwykle w stężeniach poniżej 3 ppm. Algi wytwarzają go razem z sulfonem dimetylowym. Podczas opadów jego źródłem jest zazwyczaj atmosfera. Tam siarczek dimetylu (CH3)2S ulega utlenieniu w atmosferze. Jest częścią biologicznego cyklu siarki, który przemieszcza siarkę po całym świecie.
Produkcja sulfotlenków w laboratoriach i przemyśle
Nie musisz przemierzać dżungli, żeby zdobyć te połączenia. Sulfotlenki można łatwo wytworzyć przez utlenianie siarczków. Chemicy używają odczynników takich jak metanadjodan sodu (NaIO4) i nadtlenek wodoru (H2O2). Działa świetnie.
Z biznesowego punktu widzenia skala się zmieniła. DMSO powstaje w wyniku utleniania siarczku dimetylu. W procesie tym jako katalizatory wykorzystuje się powietrze i tlenek azotu. Skąd pochodzi siarczek dimetylu? Jest znaczącym produktem ubocznym procesu siarczanowego. W ten sposób powstaje celuloza. Dlatego Twoja praca może być pośrednio powiązana z DMSO.
Dalsze utlenianie prowadzi do powstania sulfonów. Reakcję tę przyspieszają silne odczynniki, takie jak nadmanganian potasu (KMnO4). Zacznij od siarczku lub sulfotlenku. Ostatecznie tworzy się sulfon.
Chiralność i rozpuszczalniki
Aktywność optyczna jest ważna w syntezie. Optycznie aktywne sulfotlenki można wytworzyć przez utlenienie siarczków typu RSR. Tutaj R nie jest równe R’. Użyć optycznie aktywnego środka utleniającego. lub użyj utleniaczy mikrobiologicznych. Enzymy wykonują większość pracy, utrzymując konfigurację chiralną.
Alternatywnie, można poddać reakcji z optycznie aktywną pochodną sulfinylową RS(=O)X. X może oznaczać tlen, azot lub siarkę. Dodać odczynniki, takie jak R’Li i R’MgBr. Tworzy się połączenie. Chiralność jest ustalona.
Nie wszystkie sulfotlenki są chiralne. Niektóre są rozpuszczalnikami. Tę funkcję pełni sulfolan lub S,S-ditlenek tiolanu. Gotowanie to taniec dwuetapowy. Najpierw dwutlenek siarki reaguje z butadienem. Rezultatem jest sulfolan. Jest to cykliczny nienasycony pięcioczłonowy cykliczny sulfon. Następnie jest uwodorniony. Zrywanie wiązań podwójnych. Dostaję sulfolan. Jest rozpuszczalnikiem w wielu procesach przemysłowych.
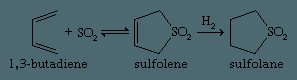

Zerwanie wiązania sulfotlenkowego
Tlen można dość łatwo usunąć z sulfotlenku. Weź środek redukujący, taki jak wodorek glinowo-litowy, a problem zostanie rozwiązany. W wyniku reakcji powstają siarczki. A co z sulfonami? Są uparci. Usunięcie tych atomów tlenu stanowi ekstremalne zadanie, które rzadko jest możliwe w normalnych warunkach.
Właściwości chemiczne zmieniają się, gdy weźmie się pod uwagę kwasowość. Grupy sulfinylowe i sulfonylowe naśladują grupy karbonylowe. Przyciągają do siebie gęstość elektronów. To sprawia, że wodory alfa – te przyłączone do atomu węgla bezpośrednio sąsiadującego z grupą S=O – są znacznie bardziej kwaśne.
Zasady takie jak wodorek sodu mogą usuwać te protony. Tworzy się sól. Zwłaszcza gatunki takie jak CH3S(O)CH2Na lub CH3SO2CH2Na. To nie są tylko teoretyczne etapy pośrednie. Są mocnymi zasadami i ważnymi odczynnikami w syntezie organicznej.
Sulfotlenki są również usuwane termicznie i enzymatycznie. W tym przypadku powstają kwasy sulfenowe. Następuje przegrupowanie Pummerera. Jest to specjalny proces, w którym grupa sulfylowa jest redukowane do siarczku. Jednocześnie utlenia się sąsiedni atom węgla. Rola wymiany siarki i węgla w hierarchii redoks.
Aromatyczne sulfony i tlenki tiofenu
Aromatyczne sulfony mają inny sposób istnienia. Chlorki sulfonylu reagują z węglowodorami aromatycznymi. Rodzi się połączenie. Tworzy się sulfon.
Inaczej jest w przypadku tlenków tiofenu. Podczas utleniania tiofenu powstają S-tlenki lub S,S-ditlenki. Związki te są nadreaktywne. Wyjściowy tiofen jest stabilny. Wersje oksydowane nie. Dlaczego? Aromat jest zakłócony. Atom siarki oddaje jedną lub obie pary elektronów tlenowi. Pierścień traci swoją stabilność aromatyczną. Ta utrata energii rezonansu powoduje reaktywność.
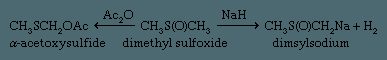

Mechanizmy rozrywania i tworzenia wiązań siarkowych
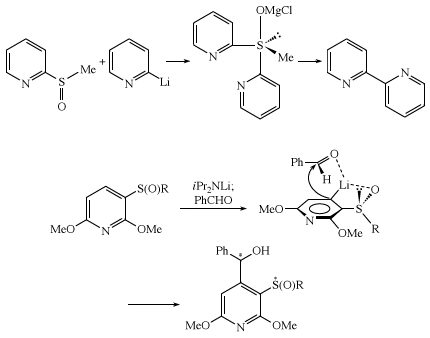
Można by pomyśleć, że chemia organiczna polega tylko na łączeniu kropek, ale reakcje sprzęgania ligandów w sulfotlenkach dodają złożoności geometrycznej. Kiedy dwie grupy związane z atomem siarki ulegają skoordynowanej koniugacji wewnątrzcząsteczkowej, po prostu nie „zapadają się” razem. Przechodzą przez określony punkt kontrolny: związek pośredni – tetrapodstawiony sulfan.
To nie jest luźna, amorficzna struktura. Jest twarda. Ma kształt piramidy trójkątnej. Atom siarki znajduje się na górze i jest otoczony czterema podstawnikami w konfiguracji, która określa sposób tworzenia końcowego wiązania. Gdyby geometria była inna, reakcja prawdopodobnie nie powiedzie się lub doprowadzi do powstania zupełnie innego izomeru.
Następnie pojawia się kwestia chiralności. Kiedy pracujesz z chiralnym sulfotlenkiem, tworzysz cząsteczkę „praworęczną” lub „leworęczną”. Jest to ważne podczas przeprowadzania metalacji orto. Proces rozpoczyna się od litowania, co zasadniczo oznacza zastąpienie atomu wodoru w pierścieniu aromatycznym atomem litu. Ale to nie dzieje się przez przypadek. Lit przyłącza się do węgla w pozycji orto względem grupy sulfotlenkowej.
Dlaczego orto? I jak on tam przebywa?
Tlen grupy suloksydowej działa jak kotwica. Współpracuje z litem i utrzymuje metal na miejscu niczym magnes. Ta intymność nie jest potrzebna pięknu; prowadzi kolejny krok z chirurgiczną precyzją. Po dodaniu aldehydu reakcja zachodzi z jakiegoś powodu. Minimalizuje zawadę przestrzenną.
Pomyśl o dużych grupach cząsteczek. Zderzają się. Aby uniknąć tego fizycznego ograniczenia, do aldehydu podchodzi się pod kątem najmniej przesłoniętym. Rezultatem jest specyficzny wynik stereochemiczny, który odzwierciedla chiralność macierzystego sulfotlenku.
Ta koordynacja jest kluczowa. Bez tlenu, który utrzymuje lit, otrzymujesz mieszaninę produktów. Daje ci kontrolę. Półprodukt sulfanowy zapewnia ramy strukturalne, a chiralny sulfotlenek zapewnia kierunek.
Ale po co się na tym zatrzymywać? Kiedy powstaje wiązanie, cząsteczka zmienia swoją podstawową naturę. Siarka przekształca się z sulfotlenku w nową strukturę sprzężoną. Chiralność zostaje zachowana lub odwrócona w zależności od dokładnego mechanizmu, ale ostatecznym arbitrem pozostają reguły steryczne.
To delikatny taniec. Atomy poruszają się, grupy przesuwają, a wszystko po to, aby się ze sobą nie zderzać. A jednak to działa. Konsekwentnie.

Ukryta moc #DMSO w chemii organicznej
Sulfotlenek dimetylu (DMSO) odgrywa ważną rolę w laboratorium jako środek przeciwbólowy i rozpuszczalnik. Działa jako łagodny środek utleniający w utlenianiu Swerna, procesie przekształcającym alkohole w aldehydy lub ketony bez niszczenia delikatnych struktur molekularnych.
Reakcje chemiczne nie ograniczają się do utleniania. Grupa sulfonowa obecna w pokrewnych związkach ulega rozległym przegrupowaniom. Dwa ważne przykłady to reakcja Ramberga-Backlunda i przegrupowanie Tryce’a-Smile’a. Transformacje te pozwalają chemikom tworzyć złożone struktury węglowe z prostszych fragmentów.
Dlaczego to jest ważne?
Standardowe metody utleniania mogą być agresywne. Często wymagane są toksyczne odczynniki i ekstremalne warunki. Utlenianie Swerna oferuje czystszą alternatywę. Ponadto występuje w niskich temperaturach. Pozwala to na zachowanie wrażliwych grup funkcyjnych, które mogą ulec rozpadowi.
Równie ważne jest przegrupowanie. Zapewniają precyzyjny sposób zmiany struktury cząsteczek. Ta precyzja przyspiesza postęp w opracowywaniu leków i materiałoznawstwie.
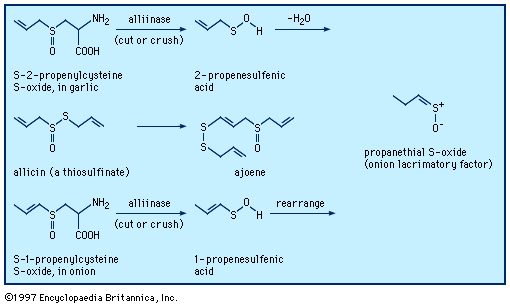
Siekanie lub krojenie czosnku to nie tylko proces mechaniczny, ale także czynnik biochemiczny. Kiedy rozkładasz ściany komórkowe ząbka czosnku, specyficzna cząsteczka zwana S-tlenkiem S-2-propenylocysteiny (lepiej znana jako Alliina ) wchodzi w interakcję z enzymem Alliinazą. Ta interakcja nie pozostaje bierna. Szybko przekształca alliinę w związek pośredni: kwas 2-propenosulfenowy.
Ta substancja pośrednia jest niestabilna. Natychmiast kondensuje do Allicyny.
Allicyna jest tutaj w wadze ciężkiej. Stanowi około 0,4 procent masy świeżego ząbka czosnku. Strukturalnie jest to tiosulfinian, rodzaj związku sulfinylowego. To właśnie nadaje czosnkowi jego ostry smak. Ale jego rola wykracza daleko poza smak. Allicyna ma silne właściwości antybakteryjne, przeciwgrzybicze (przeciwgrzybicze przeciwko drożdżakom) i przeciwgrzybicze. In vitro hamuje także syntezę lipidów.
Chemia nie kończy się na allicynie. Z biegiem czasu allicynę można przekształcić w ajoen. Ajoen jest nienasyconym disiarczkiem sulfotlenku. Ma właściwości przeciwzakrzepowe lub przeciwzakrzepowe. Zatem ten sam efekt, który nadaje smak Twojemu obiadowi, może wpływać na dynamikę przepływu krwi, aczkolwiek na poziomie molekularnym.
Łuk ma inne podejście.
Podczas krojenia cebuli uwalniany jest bezbarwny prekursor: S-tlenek S-1-propenylocysteiny. Podobnie jak czosnek, substancja ta reaguje z enzymami i tworzy wersję kwasową. W szczególności tworzy się kwas 1-propenosulfenowy. Ale tutaj leży różnica. Zamiast kondensować w stabilny związek aromatyczny, taki jak allicyna, kwas 1-propenosulfenowy przekształca się, tworząc S-tlenek (Z)-propanethialu.
To przeorganizowane połączenie to czynnik łzowy.
Jest to substancja powodująca łzawienie, która sprawia, że siekanie cebuli staje się fizycznym wyzwaniem. Chociaż związki czosnku często przechodzą w szersze profile bioaktywne, takie jak ajoen, natychmiastową reakcją chemiczną cebuli jest lotność i podrażnienie. Wynik jest taki sam: substancją pośrednią jest kwas sulfenowy, ale konsekwencje fizjologiczne są zupełnie inne.
Inne związki sulfinylowe i sulfonylowe
Różnica polega na stabilności i późniejszym przegrupowaniu tych macierzystych kwasów sulfenowych. Kwas 2-propenosulfenowy w czosnku próbuje się ustabilizować poprzez kondensację, tworząc złożoną strukturę tiosulfinianową allicyny. Jednakże kwas 1-propenosulfenowy zawarty w cebuli ulega szybkiej przemianie strukturalnej w sulfotlenek, który łatwo odparowuje i reaguje z wilgocią w ludzkim oku.
Ścieżki te pokazują, jak subtelne różnice w cząsteczkach prekursorowych – łańcuchu allilowym i propenylowym – dyktują zupełnie odmienne interakcje biologiczne. Jeden tworzy trwały środek przeciwbakteryjny. Drugi wytwarza lotną, drażniącą parę. Oba są związkami sulfinylowymi, ale ich wpływ na organizm jest odwrotny.
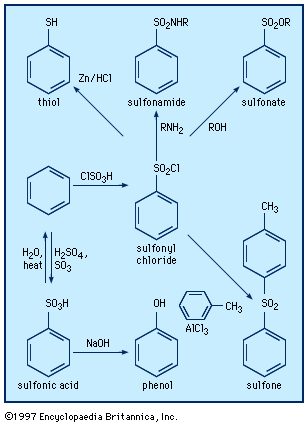

Głównym środkiem tej grupy są kwasy sulfonowe. Są bardzo potężni. W rzeczywistości ich kwasowość jest porównywalna z kwasem solnym i innymi popularnymi kwasami nieorganicznymi. Są to również najczęstsze kwasy siarkowe, w tym kwas siarkowy, ponieważ są tak mocne.
Właściwości fizyczne odpowiadają wytrzymałości chemicznej. Kwasy te są zazwyczaj bezbarwne i bezwonne. Ponadto one i ich sole są łatwo rozpuszczalne w wodzie. Ta rozpuszczalność to nie tylko drobny szczegół. Ona sprawia, że są bardzo wygodne. Weźmy na przykład liniowy alkilobenzenosulfonian. Jego sole stanowią podstawę nowoczesnych detergentów i syntetycznych środków powierzchniowo czynnych. Pierz w nich swoje ubrania co tydzień.
Tę hydrofilowość można także włączyć do innych cząsteczek. Spójrzmy na pochodną kwasu trifenylofosfinosulfonowego znaną jako TPPTS. Staje się rozpuszczalny w wodzie po dodaniu grupy kwasu sulfonowego. Dzięki temu kompleks metali tego związku może działać jako jednorodny katalizator. W przemyśle katalizatory te pracują w układach dwufazowych (np. mieszaninach wody i rozpuszczalników organicznych) w celu wydajnej syntezy związków organicznych.
Natura również wykorzystuje te kwasy, choć rzadziej. Dobrym przykładem jest tauryna. Kwas 2-aminoetanosulfonowy jest niezbędnym składnikiem odżywczym. Inne substancje naturalne obejmują różne sullipidy, takie jak kwas akantosulfonowy i sulfobaktyna.
Słabe strony i niestabilne półprodukty
Nie wszystkie kwasy siarkowe są sobie równe. Kwasy sulfinowe są słabsze niż odpowiadające im kwasy sulfonowe. Ich pKa wynosi około 2,2, co oznacza, że są mniej kwaśne. Są też mniej stabilne.
Kwas sulfenowy jest jeszcze bardziej kruchy. Ich pKa wynosi około 5. Są słabi i niestabilni. Ich izolacja jest rzadkością. Zwykle postrzegasz je tylko jako ulotne półprodukty. Typowy przykład ma miejsce podczas siekania cebuli lub siekania czosnku. Komórki ulegają zniszczeniu i natychmiast powstają kwasy sulfenowe z jednym lub trzema atomami węgla. Te półprodukty są odpowiedzialne za wodnisty, ostry zapach. Zajście reakcji wymaga trochę czasu.
Jak je zdobyć
Jak otrzymać te kwasy? To zależy od struktury.
W przypadku aromatycznych kwasów sulfonowych należy zastosować sulfonowanie. Pochodna benzenu i oleum reagują. Alifatyczne kwasy sulfonowe wymagają innego podejścia. Możesz silnie utlenić tiole. Alternatywnie można reaktywować kompleks trójtlenku aminosiarki (np. Me3NSO3) związkami litoorganicznymi.
Potem jest kwas triflowy. Kwas trifluorometanosulfonowy. Jest to jeden z najsilniejszych znanych kwasów organicznych. Otrzymuje się go przez elektrochemiczne fluorowanie chlorku metanosulfonylu lub glikozydu metanosulfonylu. Jego użyteczność jest szeroka. Pełni funkcję katalizatora polimeryzacji. Można to zobaczyć w ogniwach paliwowych. Stosowany jest do produkcji benzyny oraz do syntezy złożonych związków organicznych i metaloorganicznych.
Reakcje i pochodne
Reakcje z udziałem tych kwasów zwykle polegają na ataku na centrum siarki. Karboaniony zazwyczaj atakują atom chloru w chlorku sulfonylu. Tworzy to wiązanie węgiel-chlor, a nie wiązanie węgiel-siarka. Jeśli chcesz wiązania węgiel-siarka, musisz zastąpić chlorek fluorem. Zamiast tego użyj fluorku sulfonylu.
Regeneracja to inny sposób. Aromatyczne chlorki sulfonylu można zredukować do aromatycznych tioli, takich jak benztiol. Cynk metaliczny i kwas solny mogą odgrywać rolę.
Chlorki sulfinylu wytwarza się przez traktowanie dwusiarczków chlorem w obecności bezwodnika octowego. Reagują z aminami tworząc sulfinamidy lub z alkoholami tworząc sulfiniany. Chlorki sulfinylu wytwarza się w reakcji dwusiarczków z równoważną ilością chloru. Są reaktywne. Dodaje się je do alkenów, tworząc chlorowane siarczki. Reagują z aminami tworząc sulfenamidy.
Od barwników po leki
Zastosowania tych pochodnych wykraczają daleko poza laboratorium.
Sulfonylomocznik jest szeroko stosowany jako herbicyd. Działają poprzez hamowanie syntazy acetylomleczanowej, ważnego enzymu roślinnego. Bez niego rośliny nie mogą rosnąć.
W medycynie historia jest bogatsza. Pierwotnie do produkcji barwników azowych używano sulfonamidów lub paraaminobenzenosulfonamidu. Naukowcy zaobserwowali, że hamuje rozwój bakterii. Odkrycie to doprowadziło do powstania sulfonamidów. Te antybiotyki były rewolucyjne. Obecnie stosuje się je jednak rzadziej, gdyż bakterie uodporniły się na nie i zostały zastąpione nowymi lekami. Jednak dziedzictwo pozostaje.
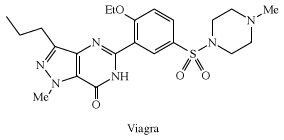
Inne sulfonamidy są nadal szeroko stosowane. Sildenafil, znany również jako Viagra, jest sulfonamidem stosowanym w leczeniu zaburzeń erekcji. Piroksykam (Felden) to cykliczny sulfonamid stosowany w leczeniu zapalenia stawów. Acetazolamid (Diamox) jest lekiem moczopędnym stosowanym w leczeniu jaskry.
Stosowane jest również tworzywo medyczne. Urządzenia przeciwzakrzepowe często zawierają sulfonowane polimery. Polimery te wiążą się z heparyną, naturalnie występującym polisiarczanem, zapobiegając tworzeniu się skrzepów krwi na powierzchni urządzenia.
Nie chodzi tu tylko o chemię kwasów sulfonowych. Obejmuje detergenty, herbicydy, leki ratujące życie i materiały chroniące bezpieczeństwo pacjentów. Kwasowość zwiększa reaktywność. Reaktywność określa użyteczność. Nadal praktyczny? Ona jest wszędzie.

Dwulicowy miecz z eterów siarkowych
Chcesz zbudować łańcuch węglowy? Dodaj grupę metylową lub etylową. Brzmi prosto. Zwykle obejmuje to pochodne kwasu siarkowego. W szczególności estry, takie jak siarczan dimetylu i siarczan dietylu. To są najważniejsi chemia przemysłowa. Biorą metanol i etanol, mieszają je z trójtlenkiem siarki lub kwasem siarkowym i voila, masz potrzebne środki alkilujące.
Ale tu jest haczyk. Związki te są niebezpieczne.
Siarczan dimetylu („MeOSO2OMe”) i siarczan dietylu („EtOSO2OEt”) są wysoce toksyczne. Nie mówimy o poziomie toksyczności rozlanej na koszulę i swędzącej skórze. Oznacza to, że narażenie może być śmiertelne lub spowodować poważne i długotrwałe szkody. Są to potężne narzędzia do wprowadzania grup metylowych i etylowych do cząsteczek organicznych, ale wymagają szacunku. Szacunek w postaci ścisłego przestrzegania środków izolacji i protokołów bezpieczeństwa. Jeśli pracujesz z nimi w laboratorium, nie tylko zakasujesz rękawy.
Cykliczne siarczyny i syntetyki
Nie wszystkie etery siarki są sobie równe, a dokładniej, nie wszystkie są równie niebezpieczne z tych samych powodów. Rozważmy siarczyny dialkilu. Są to estry kwasu siarkowego. Weźmy siarczyn dimetylu („MeOS(=O)OMe”). Jest produkowany inaczej. Reagujesz alkohole z chlorkiem kwasu siarkowego (chlorkiem tionylu).
Reakcja wygląda następująco:
2MeOH + Cl2S=O → MeOS(=O)OMe
Teoretycznie jest to czystszy proces. I otwiera drzwi do czegoś bardziej interesującego: struktur cyklicznych.
Kiedy używasz 1,2-dioli (znanych również jako 1,2-dialkohole), otrzymujesz cykliczne estry siarczynowe. To nie tylko ciekawostki laboratoryjne. Są to odczynniki praktyczne. Znajdują szerokie zastosowanie w syntezie organicznej. Dlaczego? Ponieważ można je utlenić do cyklicznych estrów siarczanowych. Te produkty utleniania są stabilne, wszechstronne i zaskakująco przydatne do budowy złożonych rusztowań molekularnych.
Dlaczego to jest ważne?
Dlaczego więc interesują nas siarczany i siarczyny? Wszystko sprowadza się do kontroli.
Środki alkilujące, takie jak siarczan dimetylu, są tępymi narzędziami. Dodają łańcuchy węglowe wszędzie tam, gdzie mogą dotrzeć. Świetnie nadaje się do wytwarzania prostych chemikaliów przemysłowych, ale jest fatalny w przypadku prac precyzyjnych. Cykliczne siarczyny i siarczany oferują inną drogę. Naprawiają konstrukcję. Zapobiegają niepożądanym reakcjom. Umożliwiają chemikom budowanie cząsteczek o określonych kształtach i funkcjach.
To jest kompromis w syntezie organicznej. Masz skutecznych agentów wysokiego ryzyka, którzy szybko wykonują swoją pracę. Istnieją również wyspecjalizowane opcje cykliczne, które dobrze wykonują zadanie. Nie zastąpisz jednego drugim. Wybierasz odpowiednie narzędzie dla budowanej cząsteczki.
Chemia tutaj jest stara. Mechanizmy są dobrze zbadane. Jednak obszary zastosowań wciąż się poszerzają. Nowe farmaceutyki. Nowe materiały. Wszystko to zbudowane jest na bazie tych estrów zawierających siarkę. Pytanie nie brzmi, który z nich jest lepszy. Pytanie brzmi, który z nich nadaje się do następnego etapu syntezy. W przypadku wielu trudnych celów odpowiedzią jest wersja cykliczna. Taki, który cię nie zabije, póki działa.
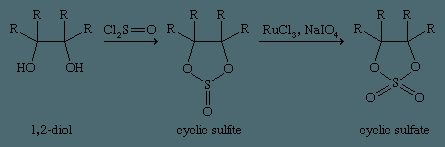

Optycznie aktywne asymetrycznie podstawione cykliczne siarczyny od dawna uważane są za cenne elementy budulcowe do syntezy innych związków chiralnych. Na tym jednak historia chiralności siarki się nie kończy. Wykracza poza sole sulfoniowe i oksosulfoniowe, klasę cząsteczek łączących syntezę organiczną z podstawowymi procesami biologicznymi.
Jak siarczki zamieniają się w chiralne sole
Transformacja zaczyna się od prostej reakcji. Kiedy siarczek reaguje z substancją macierzystą, powstają trzy części ciała. Weźmy na przykład bromek trimetyloamoniowy. Kiedy w drugim reaktorze napotkana jest siarka, tworzenie się kończy i powstaje (CH3)3S+Br-. Nazwanie tych związków nie jest trudne.
Podobne spotkanie z podobnymi przeżyciami, ale też miło spędzony czas. Dwuwarstwowy związek metalu i trójwarstwowy związek metalu, [(CH3)3S=O]+Cl−. W tym przypadku istnieją podobne związki siarczkowe, ale włączenie siarki i atomów siarki jest podobne.
Jesteś chemikiem lub chemikiem strukturalnym? Ponieważ jest ręczny.
W rezultacie trójwymiarowa matryca związana z atomem siarki jest niedopasowana (oznaczana jako RR′R”S+), a pozostałe cząsteczki są mniej symetryczne. Nie da się zrozumieć istnienia formy optycznie czynnej. To samo tyczy się soli oksosulfoniowych (RR′R″S(=O)+). Tak naprawdę uwolnił się pierwszy inteligentny związek siarki0 optycznie aktywny.190
Sole sulfonowe w przyrodzie
To nie tylko ciekawostki laboratoryjne. Sole sulfoniowe występują naturalnie i odgrywają ważną rolę w biologii.
Rozważ S-adenozylometioninę (SAM). Jest to główne biologiczne źródło grup metylowych. Bez tego wiele ważnych reakcji metylacji w komórce zatrzymałoby się. Następnie jest cyna, czyli propionian 3-dimetyloamoniowy ((CH3)2S+CH2CH2CO2-). Związek ten występuje w organizmach morskich. To jest przykład jonu obojnaczego, wewnętrznej pary jonów, w której w tej samej cząsteczce współistnieją ładunki dodatnie i ujemne. Konwencja nazewnictwa takich struktur polega na dołączeniu składnika kwasowego do nazwy rdzenia „dimetyloamoniowy”.
Inna grupa będąca przedmiotem zainteresowania obejmuje pewne sole (2-hydroksyetylo)dimetyloamoniowe, (CH3)2S+(O)CH2CH2OH. Występują także w organizmach morskich.
W klasycznym przykładzie siarka jest związana z trzema grupami węglowymi, ale skład chemiczny jest znacznie szerszy. Sole sulfoniowe powstają, gdy jedną lub więcej grup węglowych zastępuje się innymi pierwiastkami, takimi jak tlen, azot, siarka lub halogeny. Ta elastyczność otwiera potencjalne zastosowania w syntezie i biologii.
Rola ataku nukleofilowego
Biologiczne znaczenie tych soli zależy od specyficznego mechanizmu: ataku nukleofilowego na węgiel związany z siarką sulfoniową.
Proces ten leży u podstaw biologicznej metylacji. Przykładem nauczania jest S-adenozylometionina. Dodatnio naładowany
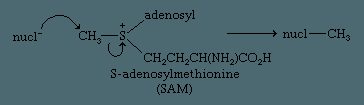

Chemia iłów siarczkowych i ich potencjał syntetyczny
Gdy sole sulfoniowe lub oksosulfoniowe traktuje się zasadą, następuje szczególna przemiana. Proton jest usuwany, w wyniku czego powstaje jon obojnaczy o ładunku ujemnym na atomie węgla znajdującym się bezpośrednio obok dodatnio naładowanego atomu siarki. Chemicy nazywają te związki szlamami sulfoniowymi i szlamami oksosulfoniowymi. Generalnie należą one do klasy wycieków siarki**, podobnych do analogów fosforu stosowanych w słynnej reakcji Wittiga.
Ich budowa jest podobna do sulfotlenków i sulfonów. Dlaczego ładunek ujemny węgla pozostaje stabilny? Głównym powodem jest wysoka polaryzowalność siarki.
Ta stabilność powoduje odchylenie od chemii fosforu. Jeśli osady fosforowe przekształcają aldehydy i ketony w olefiny, wówczas osady siarkowe dokonują innej przemiany – tworzą epoksydy, zwane także oksiranami. Reakcja ta jest jedną z kluczowych w syntezie organicznej.
Wychodząc z optycznie aktywnych soli sulfoniowych lub oksosulfoniowych, można otrzymać chiralne muły. Nadają się do asymetrycznej syntezy chiralnych epoksydów i innych złożonych produktów. Możliwe jest nawet wykorzystanie polimerów aminosulfoniowych do stworzenia „designerskich” polimerów – materiałów z grupami funkcyjnymi, do których tradycyjne metody polimeryzacji po prostu nie mają dostępu.
Sulphur ma jeszcze jednego asa w rękawie. Sole triarylosulfoniowe reagują pod wpływem światła ultrafioletowego, uwalniając protony. Ta fotogeneracja kwasu to nie tylko ciekawostka laboratoryjna. Ma poważne zastosowania praktyczne.
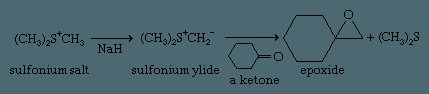

Geometria siarki hiperwartościowej
Większość studentów chemii wcześnie uczy się zasady oktetu: atomy mają zwykle osiem elektronów na swoich zewnętrznych powłokach. Jednak siarka łamie tę zasadę. W związkach takich jak SF4 i SF6 przekracza ten limit. Tutaj przyglądamy się strukturom SR4 i SR6, w których siarka ma dziesięć lub dwanaście elektronów walencyjnych. To nie tylko teoretyczny nonsens. Zmienia to położenie cząsteczki w przestrzeni i sposób jej reakcji.
Weźmy SR4. Nazywa się je sigma-sulfuranami. Nazwa wzięła się od specyficznej struktury połączeń. Nomenklatura Martina nadaje im kod: (10-S-4). Uporządkujmy to. „10” to całkowita liczba elektronów wokół siarki. „4” oznacza liczbę związanych ligandów. Bardzo proste.
Forma jest ważniejsza niż etykieta. Cząsteczki te mają strukturę trójkątną bipiramidalną. Dwie pozycje są osiowe. Trzy są równikowe. Kiedy masz samotną parę elektronów, po prostu nie jest ona nigdzie umiejscowiona. Znajduje się w położeniu równikowym. Zawsze. Dlaczego? Ponieważ na równiku jest więcej miejsca. Mniej sprzeciwu. Cząsteczka przechodzi do najniższego stanu energetycznego, wypychając samotną parę elektronów na bok.
Nie dotyczy to tylko siarki. Podobną hiperwalencję obserwuje się dla fosforu i arsenu. Jednak wielkość i elektroujemność siarki sprawiają, że jej geometria jest szczególnie charakterystyczna. Ogniwa osiowe są zwykle dłuższe niż równikowe. Samotna para jest odpychająca. Silnie.
Samotne pary elektronów w trygonalnych dwupiramidalnych siarkach są zawsze w pozycjach równikowych, aby zminimalizować odpychanie elektronów.
Ta cecha strukturalna determinuje reaktywność. Nukleofil atakujący związek SR4 robi coś więcej niż tylko atakuje siarkę. Musi ominąć tę samotną parę. Trzeba się przejść. Musi wybrać ścieżkę osiową. Geometria dyktuje konkretną ścieżkę reakcji. Stereochemia nie jest tutaj opcjonalna. To jest w formie.
SF6 jest obojętny. Każdy to wie. To jest izolator elektryczny. Ale SR4? On jest inny. Ligandy SR to nie tylko fluor. Są to łańcuchy węglowe. Grupy organiczne. To sprawia, że cząsteczka jest reaktywna. Użyteczne. Stan hiperwalentny jest tymczasowy. Istnieje, aby umożliwić zajście reakcji, a następnie ulega zniszczeniu.
Rozważmy mechanizm. Ligand opuszcza. Siarka koordynacyjnie obniża stopień koordynacji z pięciu do czterech. Geometria się zmienia. Do czworościennego. Reguła oktetu znów zaczyna obowiązywać. Ale dopóki istnieje tych pięć wiązań, cząsteczka jest odrębną jednostką. Nie ma stanu przejściowego. Nie przechodzący duch. Prawdziwe, izolowane połączenie, jeśli jesteś wystarczająco szybki i zimny.
Jakie ligandy to stabilizują? Fluor pomaga. Jest mały. Jest elektroujemny. Odciąga gęstość od siarki, umożliwiając jej obsługę dodatkowych elektronów bez zniszczenia. Ale ligandy organiczne? Są większe. Odpychają się. Dlatego połączenia SR4 są trudniejsze do uzyskania. Potrzebujemy silnych darczyńców. Albo potrzebujesz cząsteczki substratu desperacko chcącej stracić grupę.
Klasyfikacja (10-S-4) zostaje zachowana. To opisowe. Przewiduje kształt. Przewiduje zachowanie. Ale to nie wyjaśnia, dlaczego siarka w ogóle może to zrobić. Teoria orbitali molekularnych staje się tutaj bardziej skomplikowana. orbitale d? Może. Struktury rezonansowe z separacją ładunków? Może. Debata trwa
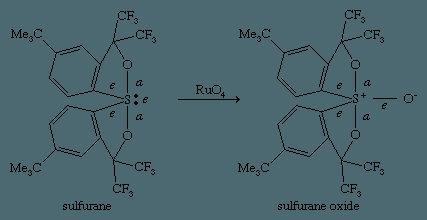

Niestabilny charakter siarki hiperwartościowej
To zależy od elektroujemności. Jeśli weźmiemy pod uwagę σ-sulfurany, wówczas dwa ligandy, które najbardziej agresywnie poszukują elektronów, zajmują pozycje wierzchołkowe. Mniej wymagające grupy znajdują się w pozycjach równikowych. To nie jest tylko geometria dla samej geometrii. Mówimy o stabilności cząsteczki, która w zasadzie walczy sama ze sobą.
Centralny atom siarki jest umocowany w trójśrodkowym, czteroelektronowym wiązaniu. To dziwny układ. Siarka zatrzymuje więcej elektronów niż powinna, rozszerzając swoją powłokę walencyjną poza normalny oktet. Dlatego związki te nazywane są hiperwalentnymi. I ta ekspansja jest problemem.
Ponieważ atom centralny desperacko pragnie powrócić do bezpiecznego stanu ośmiu elektronów, cząsteczki te są z natury niestabilne. Mają tendencję do rozpadania się. Chcą wyrzucić jeden lub więcej ligandów i wrócić do normalności.
Weźmy tetrakispentafenylosulfuran, który jest zapisywany jako (C6F5)4S. Można to uzyskać, ale tylko wtedy, gdy temperatura jest utrzymywana poniżej 0 ° C (32 ° F). Podgrzej choć trochę, a się rozłoży. Rozpada się na C6F5C6F5 i C6F5SC6F5. Cząsteczka nie może utrzymać stanu hiperwalentnego, jeśli energia cieplna pozwala jej na ucieczkę.
Są jednak wyjątki. Jeśli wykluczymy wilgoć, niektóre siarki są zaskakująco stabilne. Acykliczne i cykliczne dialkiloksysulfurany o wzorze R2(R′O)2S mogą pozostawać w temperaturze pokojowej bez eksplozji. Ta stabilność czyni je użytecznymi. Chemicy badają je nie tylko ze względów teoretycznych; używają ich jako odczynników w syntezie organicznej.
Następnie są powiązane związki. Utlenianie siarki powoduje powstanie tlenku siarki S, który jest klasyfikowany jako (10-S-5). Idąc o krok dalej, otrzymujesz persulfurany, związki o sześciu współrzędnych, takie jak SR6. Mają sześć ligandów i kwadratową strukturę bipiramidową. Są one oznaczone jako (12-S-6).
Związki te, podobnie jak ich kuzyni σ-sulfuranowe, są hiperwalentne. Ich wartościowości są rozwinięte. Są mniej stabilne niż tradycyjne cząsteczki organiczne. Są w stanie napięcia i czekają na odpowiednie warunki, aby uwolnić ligandy i się uspokoić. Ale w odpowiednim środowisku i przy odpowiedniej ochronie to napięcie staje się narzędziem. Sposób na stworzenie czegoś bardziej złożonego.


